Med fremkomsten af internettet og de frie medier begyndte folk at lære mere og mere om dødelige sygdomme -
Hvad er prion sygdom
Prionsygdomme – kaldes de ogsåOverførbare spongiforme encephalopatier er en familie af sjældne, progressive neurodegenerative sygdomme, der påvirker både mennesker og dyr. De er kendetegnet ved:
- lang inkubationsperiode
- karakteristisk svampefyldning af hjernevæv associeret med tab af neuroner;
- immunsystemets manglende evne til at reagere på infektion ved at starte en inflammatorisk proces.
Prionsygdomme påvirker både mennesker og dyr, udvikler sig hurtigt og fører altid til døden.
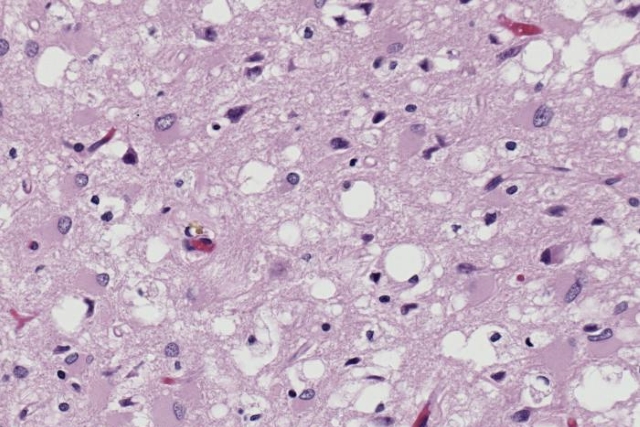 Prioner i makroen
Sygdommens årsag er prioner, en type protein medunormal tertiær struktur, der ikke indeholder nukleinsyrer. Selve udtrykket refererer til patologiske patogene stoffer, der er i stand til at forårsage unormal foldning af specifikke normale cellulære proteiner, som kaldes prionproteiner, der oftest findes i hjernen. Funktionerne af disse normale prionproteiner er stadig ikke fuldt ud forstået.
Creutzfeldt-Jakob sygdom— CJD, spastisk pseudosklerose, corticostriospinal degeneration syndrom, overførbar spongiform encephalopati, kogalskab.
Dette er en progressiv degenerativ sygdomcerebral cortex, basalganglier og rygmarv. Det betragtes som den vigtigste manifestation af spongiform encefalopati (prionsygdom). Der er ingen kur. CJD påvirker mennesker af alle nationaliteter og racer, mænd og kvinder, voksne og børn.
Prion proteiner- normale proteiner, der er til stede ihver person. Men der er visse grupper af mennesker, der har en genetisk mutation, der disponerer dem for syntesen af patogent prionprotein. Prionsygdomme kan også overføres gennem direkte infektion, overførsel kan også forekomme under operation, brug af humant væksthormon eller indtagelse af forurenet kød. Denne type infektion kaldes iatrogen, og den forbliver i mindretal sammenlignet med andre former for CJD.
Procentdel af iatrogene tilfælde af Creutzfeldt-Jakobs sygdom i National CJD Research & Overvågningsenhed med 177 patienter.
- Væksthormon (somatotropin) - 53,1% (94 tilfælde).
- Dura mater (inklusive spisning) - 38,9% (69 tilfælde).
- Gonadotrop hormon - 2,25% (4 tilfælde).
- Neurokirurgisk instrumentering - 2,25% (4 tilfælde).
- Korneal transplantation - 1,69% (3 tilfælde).
- Elektroder til stereoelektroencefalografi - 1,12% (2 tilfælde).
- Levertransplantation - 0,56% (1 tilfælde).
Der er tilfælde af infektion, der ikke erklassificeret af en af de to ovennævnte grunde, i hvilket tilfælde de betragtes som sporadiske, det vil sige de er opstået spontant og uafhængigt på grund af uafhængige omstændigheder eller eksterne faktorer.
Dr. Oybek Turgunhuzhaev, chefretninger for neurorehabilitering på det tværfaglige rehabiliteringscenter (Moskva), siger, at den endelige diagnose af en person, der mistænker enhver prionsygdom, er baseret på en vurdering af kliniske tegn og symptomer og en række støttestudier. I lang tid var den eneste metode til bekræftelse af diagnosen elektroencefalografi. Men da den generelle følsomhed af denne metode er begrænset, blev brugen af denne undersøgelse blevet stillet spørgsmålstegn ved.
Hvorfor i Rusland ikke sætte denne diagnose
Prionsygdomme er uhelbredelige, de er uundgåeligefatal. Derudover er problemet, at for at stille en pålidelig diagnose er det nødvendigt at udføre en obduktion. Enhver obduktion er en risiko for patologen, da der har været tilfælde af iatrogen infektion hos specialister fra afdøde patienter.
Ved ordre af Rospotrebnadzor, det er en personsyg med prionsygdom skal anmeldes inden for to timer. Samtidig fører etableringen af en sådan diagnose, ifølge russiske instruktioner, bortskaffelsen af alt udstyr, som patienten var i kontakt med. Det var derfor, da Medusa fortalte tilfælde af en af patienterne med CJD, sagde alle klinikker, at de ikke havde udstyret til at observere sådanne patienter. Faktisk er det bare en måde at ikke tabe millioner af rubler, endda at skrabe en MR-maskine. Hvis det drejer sig om hundredvis af diagnoser af prionsygdom (for eksempel i USA registreres 300 tilfælde årligt, måske mere), så ville det være et spørgsmål om at miste milliarder rubler til russiske hospitaler og budgettet. Derfor er diagnosen ikke officielt lavet, læger ønsker ikke at tale om det, da der ikke er nogen officiel orden, at en diagnose ikke kan foretages. Som et resultat viser det sig, at der er en sygdom, der er død, og der er ingen grund til familie og døende mennesker.
Ingen vil fortælle dem, at de sandsynligvis er pårørendeallerede smittet. Ingen vil sige, at man ikke kan prøve råhakket kød eller spise råt kød, især hjerner. Også fordi en diagnose ikke er lavet, er det muligt ved et uheld at transplantere en patients organ med en prions sygdom og derved inficere en anden person. Det kan også ske via et kirurgisk instrument (der var sådanne tilfælde mere på dette nedenfor).
Da vi i det mindste bad nogen om at fortælle os omprionsygdomme, var næsten ingen klar til at tale åbent. Så vi talte anonymt med en neurolog på et af Moskvas største hospitaler. "Der er to problemer med prioner. For det første er det nødvendigt at udføre en obduktion for at stille en pålidelig diagnose. Selvom det formelt er (f.eks. i henhold til russiske retningslinjer), kan en obduktion udføres, dog under særlige forhold. Enhver obduktion er naturligvis en ekstra risiko for patologer, fordi der er beskrevet tilfælde af patologer, der er blevet smittet fra afdøde patienter. ingen ønsker at overføre risikoen til dem.
For det andet, da prioninfektioner er hårdeflydende, uhelbredelige sygdomme (omend med en ret kompliceret transmissionsform), er i vores land ret darn komplicerede love for registrering og styring af sådanne patienter; tilfælde skal rapporteres i tilfælde af detektion inden for næsten to timer efter diagnosen er det nødvendigt at udføre ødelæggelsen af en del af dyrt udstyr, som som det kan vise sig, ikke engang ligger ved siden af patienten, genudlever dokumenter osv.
Lidt trist, men alligevel sandfærdigt, er faktum, at den korrekte diagnose ikke betyder noget for patienten. Der er stadig ingen kur. "
Creutzfeldt-Jakob sygdom
Creutzfeldt-Jakobs sygdom (CJD) er enaf typerne af prionsygdomme. Det er en hurtigt fremadskridende, dødelig neurodegenerativ sygdom, der menes at være forårsaget af en unormal isoform af prionproteinet. CJD forekommer over hele verden, og statistikker anslår, at 1 ud af en million mennesker er ramt på verdensplan.
Prionsygdomme går ikke på samme måde.scenario, kan mennesker, der lider af samme prion læsion, afvige epidemiologi og patogenese. Creutzfeldt-Jakobs sygdom er opdelt i flere typer.
Sporadisk form - sår fra mutation, hoste, oplever hovedpine og hukommelse bortfald
Sporadic Creutzfeldt-Jakobs sygdom (SCAN) -den mest almindelige form for transmissibel spongiform encephalopati hos mennesker, der tegner sig for omkring 85% af tilfældene med registrerede sygdomme af prion natur. SBCYA har et meget hurtigt forløb af sygdommen - den gennemsnitlige forventede levetid efter symptomernes begyndelse er kun seks måneder. Mere end 90% af patienterne dør inden for et år efter symptomens begyndelse. Topincidensen forekommer hos ældre 60-70 år, i andre aldersgrupper sker det meget sjældnere. Et af hypoteserne for oprindelsen af SCDM er den opfattelse, at dette er en spontan neurodegenerativ sygdom som følge af en somatisk mutation af PRNP-genet eller en uheldig strukturændring i PrP-proteinet, hvilket forårsager dannelsen af PrPSc2. Epidemiologiske undersøgelser afslørede ikke en forbindelse mellem den sporadiske form af CJD og miljøfaktorer.
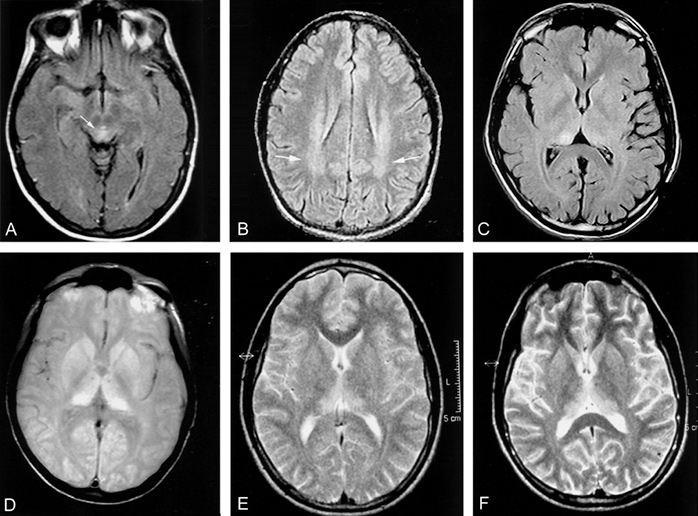 Snapshot mrt patient CJD
De første symptomer på SCAD er normalt ikke-specifikke: hovedpine, utilpashed, hoste, svimmelhed og ændringer i adfærd, humør eller hukommelse bortfalder. For at bekræfte diagnosen skal tiden gå forbi, for at andre grunde kan forekomme at tyde på prion natur. De klassiske kliniske tegn med CJD er:
- hurtigt fald i kognitive evner;
- ataksi (krænkelse af koordineringen af bevægelsen af forskellige muskler)
- myoklonus (hurtige pludselige sammentrækninger af individuelle muskler), der ender i akinetisk mutisme (hæmning af alle motoriske funktioner, undtagen øjeæblernes fikserende bevægelser).
Den endelige diagnose afhænger af evaluering af kliniske manifestationer og laboratorietestresultater.
Akinetic Mutism- en tilstand, hvor patienterne stopperbevæge sig og følge målet med øjnene, med undtagelse af øjnenes reaktion på stimuli eller langvarig fiksering af blikket, trækker deres muskler sig periodisk hurtigt sammen af sig selv eller under påvirkning af eksterne faktorer. Patienter lider af inkontinens og laver ingen lyde eller kun uartikulerede lyde. Hvis synkning fortsætter, kan patienter leve i denne tilstand i flere uger, endda år med andre gunstige faktorer, og modtage ernæring intravenøst eller gennem en sonde. I den sporadiske form af CJD når patienter denne tilstand i løbet af de første uger af sygdommen. I de hurtigste scenarier når 10% af patienterne denne tilstand inden for et år.
I lang tid er den mest informative mådediagnose blev udført af diffusion-tensor MRI. Denne metode er den mest tilgængelige, relativt ikke-invasiv og effektiv til tidlige ændringer i hjernebarken. SBKYa kan detekteres gennem markører i nasale slimhinder, cerebrospinalvæske, urin eller blod, men disse test giver ofte falske positive resultater - protein 14.3.3 er ikke specifikt uden udseende af et samtidig klinisk billede. Proteinogrammet er en ny optimal metode til diagnosticering af SCD, da det er den mest følsomme for alle ovenstående.
Proteiner 14-3-3- en familie af regulatoriske molekyler fundeti alle eukaryoter. De binder til en række andre proteiner, regulerer deres funktioner og påvirker derved mange processer, herunder cellecyklusregulering, metabolisk kontrol, apoptose og kontrol af gentranskription. De blev opdaget for mere end 40 år siden under den systematiske klassificering af proteiner i nervevæv, hvor deres indhold overstiger 1 % af alle proteiner. Til dato er mere end 300 forskellige målproteiner, der er i stand til at interagere med 14-3-3, blevet beskrevet.
proteinogramma- en undersøgelse, der studerer det kvantitative forhold mellem proteinvarianter i blodet. Begrebet totalprotein omfatter alle mulige proteiner på trods af deres forskelle i struktur og funktion.
Arvelig form for Creutzfeldt-Jakob sygdomog dødelig familiens søvnløshed, der er forbundet med genetiske mutationer, udgør kun 10% af alle tilfælde af prionsygdomme. Mange undersøgelser indikerer, at den generelle vej i patogenesen af en sygdom kan være fælles for både sporadiske og arvelige former for prionsygdom, bortset fra at i det første tilfælde forekommer omdannelsen af proteinet uden deltagelse af nogen faktorer og er ikke forudbestemt af tilstedeværelsen af mutation i generne.
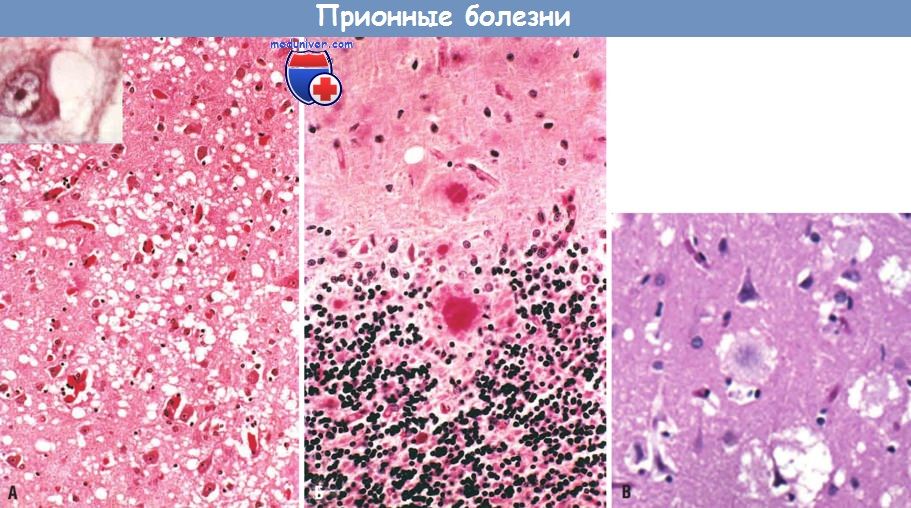 (A) Svamplignende degenerering i stormen af cortexhalvkugler. Inset: neuroner indeholdende vacuoler. (B) hjernebarken med kuru plaques (PAS reaktion), som består af PrPsc aggregater. (B) Plaques i det kortikale stof omgivet af en svampformet degenerationszone med en ny variant af Creutzfeldt-Jakob sygdom.
Undersøgelser af arvelige former for CJD og dødeligfamiliens søvnløshed gav forskere mulighed for at studere fænotypisk heterogenitet (en række "stammer") af prionsygdom. Selvom mange andre neurodegenerative sygdomme, såsom Alzheimers sygdom, amyotrofisk lateralsklerose og Huntingtons chorea, er meget ens i fænotype, prionsygdom omfatter mange klinisk forskellige symptomer.
fænotype- et sæt karakteristika, der er iboende på et bestemt stadium af sygdomsudviklingen. Fænotypen dannes på basis af genotypen.
polymorfi- nogle organismers evne til at eksistere i tilstande med forskellige indre strukturer eller i forskellige ydre former.
Med arvelig prionsygdom, fænotypesygdomme vil blive bestemt af den kombinerede virkning af patogene mutationer, codon 129 polymorphism og PrP Sc type. Codon 129 polymorphism spiller en dobbelt rolle i forudsigelse af udfaldet af en sygdom. Centralt i forståelsen af patogenese af prionsygdomme er detaljeret og præcis kendskab til processerne og betingelserne in vivo til dannelsen af PrP Sc, hvilket uundgåeligt fører til udvikling og ekspression af sygdommen. Denne viden vil give dig mulighed for at udvikle en rationel og effektiv strategi for terapeutisk intervention.
Ny variant af CJD - at blive smittet ved at spise et stykke kød
Ny variant af Creutzfeldt-Jakobs sygdom(nvCJD) blev først identificeret i 1996. Efterfølgende undersøgelser understøttede hypotesen om, at denne form er forbundet med bovin spongiform encephalopati. Mest sandsynligt spiste patienterne kød indeholdende patologiske kohjerne-prioner.
I modsætning til den sporadiske form gør sygdommen det ikkehar en klar infektionsalder. Patienter med nCJD udviser ofte også psykiatriske symptomer, hvorfor det nogle gange fejldiagnosticeres som en psykisk lidelse frem for en neurologisk lidelse. Den sande årsag til psykiatriske symptomer ligger i kognitiv svækkelse, konstante smerter i lemmerne, forstyrrelser i tilstrækkeligheden af fornemmelser (paræstesi eller dysestesi), tale- eller synsforstyrrelser.
Defekter udvikler sig inden for 6-8 månederkontrol af muskelsystemet, men i nogle tilfælde kan udviklingen af sygdommen vare mere end 18 måneder. Derfor er denne diagnose ret vanskelig at stille, når de første tegn på sygdommen vises. Hvis patienten oplever ukontrollerede bevægelser, øges sandsynligheden for en korrekt diagnose af nCJD. I modsætning til den sporadiske form, som er karakteriseret ved pludselige muskelspasmer under spændinger (myoklonus), i tilfælde af den nye form, både dystoni (et syndrom, hvor der opstår konstant spastisk muskelkontraktion) og chorea (et syndrom karakteriseret ved uregelmæssig, rykvis, uregelmæssige bevægelser) er mulige. .
Den dødelige fase af den nye form ligner den dødeligeEt stadium af sporadisk Creutzfeldt-Jakobs sygdom, det forekommer med et progressivt tab af muskelkontrol, hvilket ofte fører til en tilstand af akinetisk mutisme.
Demens og CJD: Enhver er syg og ved ikke engang om det
I modsætning til de mere almindelige åndssvagetilstande, der normalt tager år at udvikle, kan hurtigt fremadskridende demens udvikle sig over måneder, uger eller endda dage og føre til døden. Den sporadiske form for CJD tegner sig for 46,9 % af alle registrerede tilfælde af hurtigt fremadskridende demens, og den genetiske form for prionsygdomme står for 13,6 %. Frontotemporal demens (FTD), corticobasal degeneration (CBD), Alzheimers sygdom (AD), demens med Lewy bodies (DLB) og progressiv lammelse tegner sig for 39 % af alle tilfælde.
Som regel præsenteres den sporadiske form for CJDen kombination af demens og neurodegenerative eller psykiatriske symptomer. Pyramidal, cerebellar og fokal kortikal dysfunktion er almindelig hos sådanne patienter. Hos en tredjedel af patienterne går demens forud af klager over træthed, hovedpine, søvnforstyrrelser, utilpashed, vægttab, smerter, depression eller adfærdsændringer.
Neurologiske symptomer, herunder ataksi,dysestesi, demens eller muskellidelser (chorea, myoklonus eller dystoni) opstår senere. De fleste tilfælde af hurtigt fremadskridende demens uden andre associerede symptomer forekommer hos ældre mennesker på grund af stofskifteforstyrrelser eller akutte infektioner (lungebetændelse eller urinvejsinfektioner). Før de gennemgår laboratorieundersøgelser, indikerer læger derfor primært hurtigt fremadskridende demens uden en klar diagnose. Den endelige dom vil afhænge af resultaterne af tests og undersøgelser; sygdomme vil variere afhængigt af det kliniske billede. Et EEG kan hjælpe med at udelukke anfaldsaktivitet i hjernen og hjælpe med at diagnosticere andre tilstande såsom CJD.
Hurtig progressiv demens tilstedeen af de sværeste neurologiske problemer. Differentiel diagnose anvendes i vid udstrækning til at bekræfte endelige diagnoser, der kan vedrøre neurodegenerative, autoimmune, infektiøse og neoplastiske sygdomme. Selv med en så forsigtig tilgang til undersøgelsen af patienter diagnosticeres en lille procentdel af tilfælde efter døden.
Fatal familiens søvnløshed
Fatal familiær søvnløshed er sjældenprionsygdom, som bogstaveligt talt fratager dig søvn og fører til et fald i alle neuro-motoriske og mentale funktioner. Der er to former for denne sygdom: genetisk og sporadisk.
Den genetiske form er forbundet med en mutation, der fører tiltil omdannelsen af PrP-proteinet til et prionprotein. Sporadisk dukker op spontant uden forudsætninger. Denne sygdom adskiller sig fra andre prionsygdomme på skadesområdet - omdannelsen af prionproteiner til patologiske sker hovedsageligt i en del af hjernen - thalamus, som blandt andet er ansvarlig for søvn.
Gennemsnitsalder for debut af symptomergenetisk form for dødelig familiær søvnløshed - 40 år. Tidlige symptomer omfatter mindre besvær med at falde og forblive i søvn, muskeltrækninger, kramper og følelsesløshed. Under søvn kan folk sove uroligt: bevæge ben og arme, kaste og dreje. Til sidst stopper patienterne med at sove. På grund af dette falder den mentale aktivitet, og muskelkoordinationen går tabt (ataksi). Patienterne oplever forhøjet blodtryk, øget hjertefrekvens og overdreven svedtendens. I modsætning til andre prionsygdomme er der ingen spongiform degeneration af hjernestoffet ved fatal familiær søvnløshed. De vigtigste tegn på skade er neuronal degeneration og reaktiv gliose (dannelse af "ar" på og i hjernevæv) i thalamus kerner, samt neuronal degeneration i komplekset af medulla oblongata kerner.
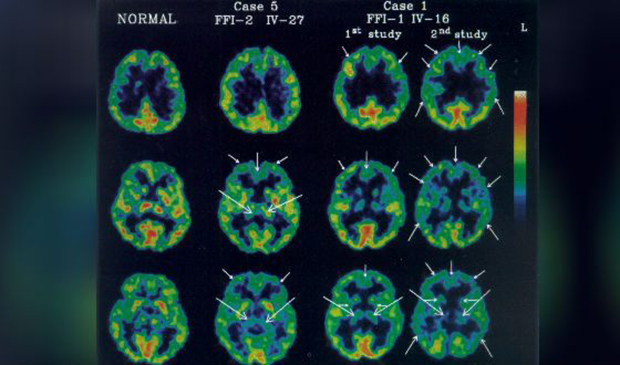 Hjernesyge med dødbringende familie søvnløshed
Diagnose af fatal familiær søvnløshed igenetisk form bekræftes ved genetisk testning. I sporadiske tilfælde kan forstyrrelser i søvnmønstre og abnormiteter i thalamus påvises ved polysomnografi og positronemissionstomografi (PET). Den gennemsnitlige forventede levetid fra begyndelsen af de første symptomer på sygdommen er 3 år, der er ingen behandling.
Langsom udvikling af demens: symptomer i flere år
Gerstmann-Straussler-Scheinkers syndrom eren sjælden genetisk form for overførbar spongiform encephalopati, som først blev beskrevet af østrigske neurologer i 1936. Syndromet optræder oftest mellem 40 og 50 år og er forårsaget af mutationer i PRNP prionproteingenerne på kromosom 20.
Det kliniske billede af syndromet lignersporadisk form for CJD, men det adskiller sig i varighed og langsomt progressiv demens sammen med andre symptomer. Gerstmann-Straussler-Sheinker syndrom kan vare i flere måneder eller flere år, den gennemsnitlige forventede levetid er 5 år. Det er muligt at diagnosticere sygdommen selv i de tidlige stadier gennem magnetisk resonansbilleddannelse. MR vil vise svampeændringer i cortex og proliferation af glialceller.
Glialceller eller neuroglia- en samling af hjælpeceller i nervevævet. Udgør omkring 40% af volumenet af centralnervesystemet. Antallet af gliaceller i hjernen er omtrent lig med antallet af neuroner.
Glialceller har fælles funktioner og til delsoprindelse (undtagelse - microglia). De udgør et specifikt mikromiljø for neuroner, der tilvejebringer betingelser for generering og transmission af nerveimpulser samt udførelse af en del af de metaboliske processer i selve neuronen.
Detektion af prionsygdom er nokarbejdskrævende, da diagnosen er bekræftet, kan patienten ikke længere hjælpe, og hospitalerne mister millioner af rubler. Og det værste er, at alle mennesker på Jorden er i fare. Prions vil ikke spare nogen. Prøv derfor ikke fyldningen, efter at den er saltet. Spis ikke tyrerne og hjernen hos køer og svin, og besøg lægen til tiden. Til sidst vil en MR ikke lyve.