Con la llegada de Internet y los medios de comunicación libres, la gente empezó a aprender cada vez más sobre las enfermedades mortales.
¿Qué es la enfermedad priónica?
Enfermedades priónicas: también se les llamaLas encefalopatías espongiformes transmisibles son una familia de enfermedades neurodegenerativas progresivas y raras que afectan tanto a humanos como a animales. Se distinguen por:
- largo período de incubación;
- aflojamiento esponjoso característico del tejido cerebral asociado con la pérdida de neuronas;
- la incapacidad del sistema inmunológico para responder a la infección iniciando un proceso inflamatorio.
Las enfermedades priónicas afectan tanto a los humanos como a los animales, progresan rápidamente y siempre conducen a la muerte.
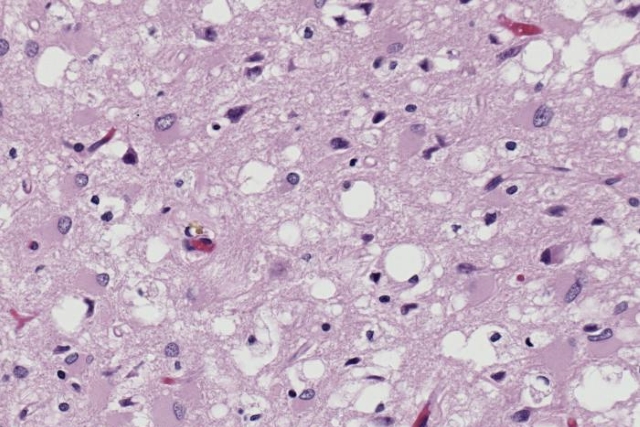 Priones en la macro
El agente causante de la enfermedad son los priones, un tipo de proteína conestructura terciaria anormal, que no contiene ácidos nucleicos. El término en sí se refiere a agentes patógenos patológicos que son capaces de causar un plegamiento anormal de proteínas celulares normales específicas, llamadas proteínas priónicas, que se encuentran con mayor frecuencia en el cerebro. Las funciones de estas proteínas priónicas normales aún no se comprenden completamente.
Enfermedad de Creutzfeldt-Jakob— ECJ, pseudoesclerosis espástica, síndrome de degeneración corticoespinal, encefalopatía espongiforme transmisible, enfermedad de las vacas locas.
Esta es una enfermedad degenerativa progresiva.corteza cerebral, ganglios basales y médula espinal. Se considera la principal manifestación de la encefalopatía espongiforme (enfermedad priónica). No existe cura. La ECJ afecta a personas de todas las nacionalidades y razas, hombres y mujeres, adultos y niños.
Proteínas priónicas- proteínas normales que están presentes encada persona. Pero hay ciertos grupos de personas que tienen una mutación genética que los predispone a la síntesis de proteína priónica patógena. Las enfermedades priónicas también pueden transmitirse mediante infección directa, la transmisión también puede ocurrir durante una cirugía, el uso de la hormona del crecimiento humano o el consumo de carne contaminada. Este tipo de infección se denomina iatrogénica y sigue siendo minoritaria en comparación con otras formas de ECJ.
Porcentaje de casos iatrogénicos de enfermedad de Creutzfeldt-Jakob en el National CJD Research & Unidad de Vigilancia en 177 pacientes.
- Hormona del crecimiento (somatotropina): 53,1% (94 casos).
- Dura mater (incluyendo comer) - 38.9% (69 casos).
- Hormona gonadotrópica - 2,25% (4 casos).
- Instrumentación neuroquirúrgica - 2,25% (4 casos).
- Trasplante de córnea - 1,69% (3 casos).
- Electrodos para estereoelectroencefalografía - 1.12% (2 casos).
- Trasplante hepático - 0,56% (1 caso).
Hay casos de infección que no sonclasificadas por cualquiera de las dos razones mencionadas anteriormente, en cuyo caso se consideran esporádicas, es decir, han surgido de manera espontánea e independiente, debido a circunstancias independientes de la genética o factores externos.
Dr. Oybek Turgunhuzhaev, JefeLas instrucciones para la neurorrehabilitación en el Centro de Rehabilitación Interdisciplinaria (Moscú) dicen que el diagnóstico final de una persona con sospecha de cualquier enfermedad por priones se basa en una evaluación de los signos y síntomas clínicos y una serie de estudios de apoyo. Durante mucho tiempo, el único método para confirmar el diagnóstico fue la electroencefalografía. Pero como la sensibilidad general de este método es limitada, se cuestionó la utilidad de este estudio.
¿Por qué en Rusia no se pone este diagnóstico?
Las enfermedades priónicas son incurables, son inevitablesfatal. Además, el problema es que para hacer un diagnóstico fiable es necesario realizar una autopsia. Cualquier autopsia supone un riesgo para el patólogo, ya que se han dado casos de infección iatrogénica de especialistas a partir de pacientes fallecidos.
Por orden de Rospotrebnadzor, que una personaEnfermos con enfermedad priónica deben ser notificados dentro de dos horas. Al mismo tiempo, el establecimiento de dicho diagnóstico conlleva, según las instrucciones rusas, la eliminación de todo el equipo con el que el paciente estaba en contacto. Es por eso que, cuando Medusa contó el caso de uno de los pacientes con CJD, todas las clínicas dijeron que no tenían el equipo para observar a tales pacientes. De hecho, es solo una forma de no perder millones de rublos, incluso de desechar una máquina de MRI. Si se tratara de cientos de diagnósticos de una enfermedad priónica (por ejemplo, en los EE. UU. Se registran anualmente 300 casos, posiblemente más), entonces se trataría de perder miles de millones de rublos para los hospitales rusos y el presupuesto. Es por eso que el diagnóstico no se hace oficialmente, los médicos no quieren hablar sobre eso, ya que no hay una orden oficial de que no se pueda hacer un diagnóstico. Como resultado, resulta que hay una enfermedad, hay muerte y no hay razones para que los familiares y las personas moribundas.
Nadie les dirá que los parientes más probables.ya infectado Nadie dirá que no puedes probar carne picada cruda o comer carne cruda, especialmente los cerebros. Además, debido a que no se realiza un diagnóstico, es posible trasplantar accidentalmente el órgano de un paciente con la enfermedad de un prión, infectando a otra persona. También puede ocurrir a través de un instrumento quirúrgico (hubo tales casos, más sobre esto más adelante).
Cuando le pedimos al menos a alguien que nos contara sobreenfermedades priónicas, casi nadie estaba dispuesto a hablar abiertamente. Entonces hablamos de forma anónima con un neurólogo de uno de los hospitales más grandes de Moscú. “Hay dos problemas con los priones. En primer lugar, para hacer un diagnóstico fiable es necesario realizar una autopsia. Aunque formalmente (según las directrices rusas, por ejemplo), se puede realizar una autopsia, aunque en condiciones especiales. Naturalmente, cualquier autopsia supone un riesgo adicional para los patólogos, ya que se han descrito casos de patólogos infectados por pacientes fallecidos. nadie quiere transferirles el riesgo.
En segundo lugar, ya que las infecciones priónicas son duras.Las enfermedades incurables y fluidas (aunque con un modo de transmisión bastante complicado), en nuestro país son leyes bastante complicadas para el registro y manejo de dichos pacientes; los casos deben ser reportados en caso de detección dentro de casi dos horas, después del diagnóstico, es necesario llevar a cabo la destrucción de parte del equipo costoso que, como puede resultar, ni siquiera estaba al lado del paciente, reemitió documentos, etc.
Bastante triste, pero no obstante veraz, el hecho es que el diagnóstico correcto no le importa al paciente. Todavía no hay cura ".
Enfermedad de Creutzfeldt-Jakob
La enfermedad de Creutzfeldt-Jakob (ECJ) es unade los tipos de enfermedades priónicas. Es una enfermedad neurodegenerativa mortal y de rápida progresión que se cree que es causada por una isoforma anormal de la proteína priónica. La ECJ ocurre en todo el mundo y las estadísticas estiman que 1 de cada millón de personas se ve afectada en todo el mundo.
Las enfermedades priónicas no van de la misma manera.En el escenario, las personas que sufren la misma lesión priónica pueden diferir de la epidemiología y la patogénesis. La enfermedad de Creutzfeldt-Jakob se divide en varios tipos.
Forma esporádica: dolor de mutación, tos, dolor de cabeza y pérdida de memoria.
Enfermedad de Creutzfeldt-Jakob esporádica (SCAN) -El tipo más común de encefalopatía espongiforme transmisible en humanos, que representa aproximadamente el 85% de los casos de enfermedades registradas de naturaleza priónica. SBCYA tiene un curso muy rápido de la enfermedad: la expectativa de vida promedio después del inicio de los síntomas es de solo seis meses. Más del 90% de los pacientes mueren dentro de un año después del inicio de los síntomas. La incidencia máxima se produce en personas mayores de 60 a 70 años de edad, en otros grupos de edad ocurre con mucha menos frecuencia. Una de las hipótesis sobre el origen de SCDM es la opinión de que se trata de una enfermedad neurodegenerativa espontánea que resulta de una mutación somática del gen PRNP o un cambio estructural accidental en la proteína PrP, que provoca la formación de PrPSc2. Los estudios epidemiológicos no revelaron una conexión entre la forma esporádica de la ECJ y los factores ambientales.
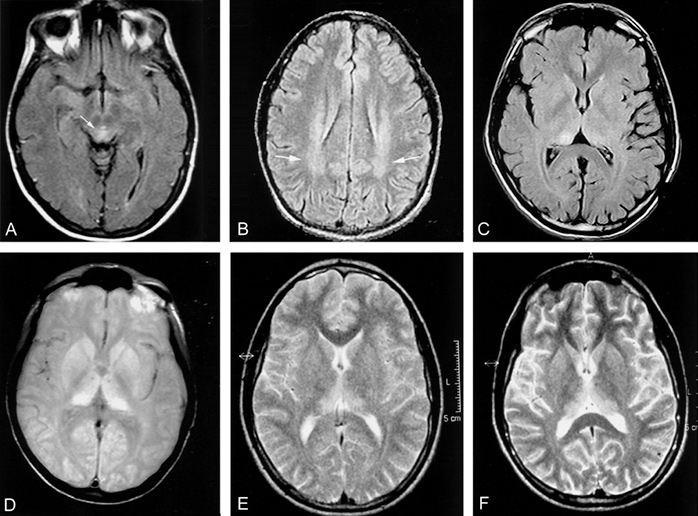 Instantánea paciente mrt CJD
Los primeros síntomas de SCAD son generalmente no específicos: dolor de cabeza, malestar general, tos, mareos y cambios en el comportamiento, estado de ánimo o lapsus de memoria. Para confirmar el diagnóstico, debe pasar el tiempo para que aparezcan otras razones que sugieran naturaleza priónica. Los signos clínicos clásicos con CJD son:
- rápida disminución de las capacidades cognitivas;
- ataxia (violación de la coordinación del movimiento de varios músculos);
- mioclono (contracciones rápidas y repentinas de músculos individuales), que termina en mutismo acinético (inhibición de todas las funciones motoras, excepto los movimientos de fijación de los globos oculares).
El diagnóstico final depende de la evaluación de las manifestaciones clínicas y de los resultados de las pruebas de laboratorio.
Mutismo acinético- una condición en la que los pacientes dejan demoverse y seguir el objetivo con los ojos, con la excepción de la reacción de los ojos a los estímulos o la fijación prolongada de la mirada, sus músculos se contraen periódicamente rápidamente por sí solos o bajo la influencia de factores externos. Los pacientes sufren de incontinencia y no emiten sonidos o sólo hacen ruidos inarticulados. Si la deglución persiste, los pacientes pueden vivir en esta condición durante varias semanas, incluso años con otros factores favorables, recibiendo nutrición por vía intravenosa o a través de una sonda. En la forma esporádica de ECJ, los pacientes alcanzan este estado durante las primeras semanas de la enfermedad. En los escenarios más rápidos, el 10% de los pacientes alcanza este estado en un año.
Durante mucho tiempo la forma más informativa.El diagnóstico se realizó mediante RMN con tensor de difusión. Este método es el más accesible, relativamente no invasivo y efectivo para los cambios tempranos en la corteza cerebral. SBKYa puede detectarse a través de marcadores en las membranas mucosas nasales, líquido cefalorraquídeo, orina o sangre, pero estas pruebas a menudo dan resultados positivos falsos: la proteína 14.3.3 no es específica sin la apariencia de un cuadro clínico concomitante. El proteinograma es un nuevo método óptimo para diagnosticar SCD, ya que es el más sensible de todos los anteriores.
Proteínas 14-3-3- se ha encontrado una familia de moléculas reguladorasen todos los eucariotas. Se unen a una variedad de otras proteínas, regulando sus funciones y, por lo tanto, influyendo en muchos procesos, incluida la regulación del ciclo celular, el control metabólico, la apoptosis y el control de la transcripción genética. Fueron descubiertos hace más de 40 años durante la clasificación sistemática de las proteínas del tejido nervioso, donde su contenido supera el 1% de todas las proteínas. Hasta la fecha se han descrito más de 300 proteínas diana diferentes capaces de interactuar con 14-3-3.
Proteinograma- un estudio que estudia la relación cuantitativa de las variedades de proteínas en la sangre. El concepto de proteína total incluye todas las proteínas posibles, a pesar de sus diferencias en estructura y función.
Forma hereditaria de la enfermedad de Creutzfeldt-Jakoby el insomnio familiar fatal asociado con mutaciones genéticas, constituyen solo el 10% de todos los casos de enfermedades priónicas. Muchos estudios indican que la vía general en la patogenia de una enfermedad puede ser común para las formas esporádicas y hereditarias de la enfermedad priónica, excepto que en el primer caso, la transformación de proteínas ocurre sin la participación de ningún factor, y no está predeterminada por la presencia de mutación en los genes.
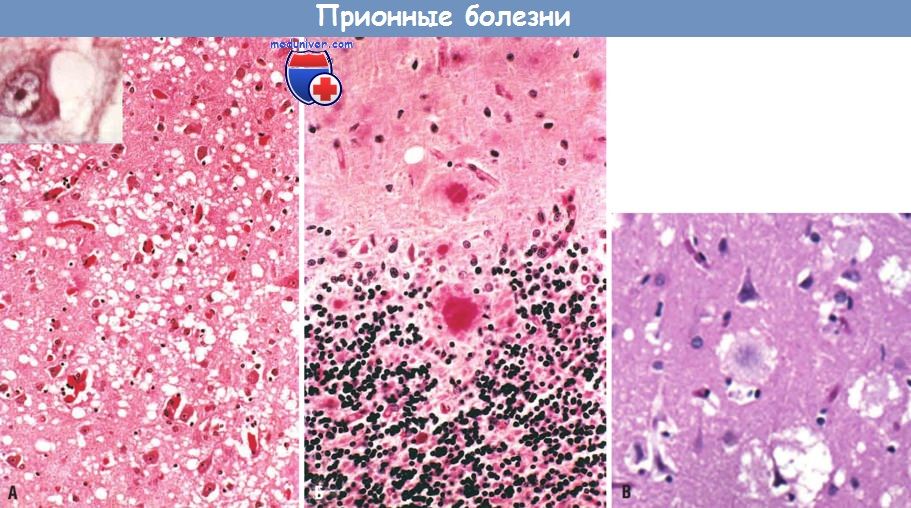 (A) Degeneración esponjosa en la corteza de grandeshemisferios Recuadro: neuronas que contienen vacuolas. (B) La corteza del cerebelo con placas de kuru (reacción PAS), que consisten en agregados de PrPsc. (B) Placas en la sustancia cortical, rodeadas por una zona de degeneración de forma esponjosa, con una nueva variante de la enfermedad de Creutzfeldt-Jakob.
Estudios de formas hereditarias de ECJ y fatales.el insomnio familiar brindó a los científicos la oportunidad de estudiar el curso de la heterogeneidad fenotípica (una variedad de "cepas") de la enfermedad priónica. Aunque muchas otras enfermedades neurodegenerativas, como la enfermedad de Alzheimer, la esclerosis lateral amiotrófica y la corea de Huntington, son bastante similares en el fenotipo, la enfermedad priónica incluye muchos síntomas clínicamente diferentes.
Fenotipo- un conjunto de características inherentes a una determinada etapa del desarrollo de la enfermedad. El fenotipo se forma a partir del genotipo.
Polimorfismo- la capacidad de algunos organismos de existir en estados con diferentes estructuras internas o en diferentes formas externas.
Con enfermedad priónica hereditaria, fenotipo.Las enfermedades se determinarán por el efecto combinado de mutaciones patógenas, polimorfismo del codón 129 y tipo PrP Sc. El polimorfismo del codón 129 desempeña un doble papel en la predicción del resultado de una enfermedad. El conocimiento fundamental y preciso de los procesos y condiciones in vivo para la formación de PrPSc es fundamental para la comprensión de la patogenia de la enfermedad priónica, lo que inevitablemente conduce al desarrollo y la expresión de la enfermedad. Este conocimiento le permitirá desarrollar una estrategia racional y efectiva para la intervención terapéutica.
Nueva variante de la ECJ: infectarse comiendo un trozo de carne
Nueva variante de la enfermedad de Creutzfeldt-Jakob(nvCJD) se identificó por primera vez en 1996. Estudios posteriores apoyaron la hipótesis de que esta forma está asociada con la encefalopatía espongiforme bovina. Lo más probable es que los pacientes comieran carne que contenía priones patológicos del cerebro de vaca.
A diferencia de la forma esporádica, la enfermedad notiene una edad clara de infección. Los pacientes con nCJD a menudo también presentan síntomas psiquiátricos, por lo que a veces se diagnostica erróneamente como un trastorno mental en lugar de un trastorno neurológico. La verdadera causa de los síntomas psiquiátricos radica en el deterioro cognitivo, el dolor constante en las extremidades, la alteración de la adecuación de las sensaciones (parestesia o disestesia), los trastornos del habla o de la visión.
Los defectos se desarrollan dentro de 6 a 8 meses.control del sistema muscular, pero en algunos casos el desarrollo de la enfermedad puede durar más de 18 meses. Por tanto, este diagnóstico es bastante difícil de realizar cuando aparecen los primeros signos de la enfermedad. Si el paciente experimenta movimientos incontrolados, aumenta la probabilidad de un diagnóstico correcto de nCJD. A diferencia de la forma esporádica, que se caracteriza por espasmos musculares repentinos durante la tensión (mioclono), en el caso de la nueva forma, tanto la distonía (un síndrome en el que se produce una contracción muscular espasmódica constante) como la corea (un síndrome caracterizado por movimientos irregulares, espasmódicos, movimientos irregulares) son posibles. .
La etapa letal de la nueva forma es similar a la letal.Es una etapa de la enfermedad de Creutzfeldt-Jakob esporádica y se presenta con una pérdida progresiva del control muscular, que a menudo conduce a un estado de mutismo acinético.
Demencia y ECJ: alguien está enfermo y ni siquiera lo sabe.
A diferencia de los débiles mentales más comunesCondiciones que normalmente tardan años en desarrollarse, las demencias que progresan rápidamente pueden desarrollarse durante meses, semanas o incluso días y provocar la muerte. La forma esporádica de ECJ representa el 46,9% de todos los casos registrados de demencia rápidamente progresiva, y la forma genética de enfermedades priónicas representa el 13,6%. La demencia frontotemporal (DFT), la degeneración corticobasal (DBC), la enfermedad de Alzheimer (EA), la demencia con cuerpos de Lewy (DLB) y la parálisis progresiva representan el 39% del total de casos.
Como regla general, se presenta la forma esporádica de CJD.una combinación de demencia y síntomas neurodegenerativos o psiquiátricos. La disfunción piramidal, cerebelosa y cortical focal es común en estos pacientes. En un tercio de los pacientes, la demencia va precedida de quejas de fatiga, dolor de cabeza, alteraciones del sueño, malestar general, pérdida de peso, dolor, depresión o cambios de comportamiento.
Síntomas neurológicos, incluyendo ataxia,Posteriormente aparecen disestesias, demencias o trastornos musculares (corea, mioclonías o distonías). La mayoría de los casos de demencia de progresión rápida sin otros síntomas asociados ocurren en personas mayores debido a trastornos metabólicos o infecciones agudas (neumonía o infecciones del tracto urinario). Por lo tanto, antes de someterse a pruebas de laboratorio, los médicos, en primer lugar, indican una demencia que progresa rápidamente sin un diagnóstico claro. El veredicto final dependerá de los resultados de las pruebas y exámenes, las enfermedades variarán según el cuadro clínico. Un EEG puede ayudar a descartar actividad convulsiva en el cerebro y ayudar a diagnosticar otras afecciones como la ECJ.
Demencia rápidamente progresiva presenteUno de los problemas neurológicos más difíciles. El diagnóstico diferencial se usa ampliamente para confirmar los diagnósticos definitivos que pueden estar relacionados con enfermedades neurodegenerativas, autoinmunes, infecciosas y neoplásicas. Incluso con un enfoque tan cuidadoso del examen de los pacientes, un pequeño porcentaje de casos se diagnostica después de la muerte.
Insomnio familiar fatal
El insomnio familiar fatal es raroenfermedad priónica, que literalmente le priva del sueño y provoca una disminución de todas las funciones neuromotoras y mentales. Hay dos formas de esta enfermedad: genética y esporádica.
La forma genética está asociada con una mutación que conduce aa la conversión de la proteína PrP en una proteína priónica. Esporádica aparece de forma espontánea, sin ningún requisito previo. Esta enfermedad se diferencia de otras enfermedades priónicas en el área de daño: la transformación de proteínas priónicas en patológicas ocurre principalmente en una parte del cerebro: el tálamo, que, entre otras cosas, es responsable del sueño.
Edad media de aparición de los síntomas.Forma genética de insomnio familiar fatal: 40 años. Los primeros síntomas incluyen dificultad menor para conciliar y permanecer dormido, contracciones musculares, calambres y entumecimiento. Durante el sueño, las personas pueden dormir inquietas: mueven las piernas y los brazos, dan vueltas y vueltas. Al final, los pacientes dejan de dormir. Debido a esto, la actividad mental disminuye y se pierde la coordinación muscular (ataxia). Los pacientes experimentan aumento de la presión arterial, aumento del ritmo cardíaco y sudoración excesiva. A diferencia de otras enfermedades priónicas, en el insomnio familiar mortal no se produce degeneración espongiforme de la sustancia cerebral. Los principales signos de daño son la degeneración neuronal y la gliosis reactiva (formación de “cicatrices” sobre y dentro del tejido cerebral) en los núcleos del tálamo, así como la degeneración neuronal en el complejo de los núcleos del bulbo raquídeo.
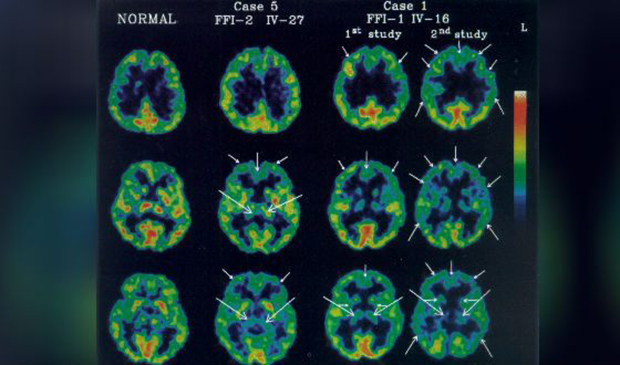 Enfermos de cerebro con insomnio familiar fatal
Diagnóstico del insomnio familiar fatal enLa forma genética se confirma mediante pruebas genéticas. En casos esporádicos, las alteraciones en los patrones del sueño y las anomalías en el tálamo pueden detectarse mediante polisomnografía y tomografía por emisión de positrones (PET). La esperanza de vida media desde la aparición de los primeros síntomas de la enfermedad es de 3 años, no existe tratamiento.
Demencia de progresión lenta: síntomas durante varios años.
El síndrome de Gerstmann-Straussler-Scheinker esuna forma genética rara de encefalopatía espongiforme transmisible, que fue descrita por primera vez por neurólogos austriacos en 1936. El síndrome aparece con mayor frecuencia entre los 40 y 50 años y es causado por mutaciones en los genes de la proteína priónica PRNP en el cromosoma 20.
El cuadro clínico del síndrome es similar al deForma esporádica de ECJ, pero difiere en duración y demencia lentamente progresiva, junto con otros síntomas. El síndrome de Gerstmann-Straussler-Sheinker puede durar varios meses o varios años, la esperanza de vida promedio es de 5 años. Es posible diagnosticar la enfermedad incluso en las primeras etapas a través de imágenes de resonancia magnética. La resonancia magnética mostrará cambios esponjosos en la corteza y la proliferación de células gliales.
Células gliales o neuroglia- un conjunto de células auxiliares del tejido nervioso. Constituye aproximadamente el 40% del volumen del sistema nervioso central. La cantidad de células gliales en el cerebro es aproximadamente igual a la cantidad de neuronas.
Las células gliales tienen funciones comunes y, en parte,Origen (excepción - microglia). Constituyen un microambiente específico para las neuronas, proporcionando condiciones para la generación y transmisión de los impulsos nerviosos, así como para llevar a cabo parte de los procesos metabólicos de la neurona.
Detectar la enfermedad priónica es suficientelaborioso, dado que si se confirma el diagnóstico, el paciente ya no puede ayudar y los hospitales pierden millones de rublos. Y lo peor es que todas las personas en la Tierra están en riesgo. Los priones no perdonarán a nadie. Por lo tanto, no intente el relleno después de que haya sido salado. No coma las tripas y los cerebros de las vacas y los cerdos, y visite al médico a tiempo. Al final, una resonancia magnética no mentirá.