Con l'avvento di Internet e della libertà dei media, le persone hanno cominciato a imparare sempre di più sulle malattie mortali.
Cos'è la malattia da prione
Malattie da prioni: vengono anche chiamateLe encefalopatie spongiformi trasmissibili sono una famiglia di malattie neurodegenerative rare e progressive che colpiscono sia l’uomo che gli animali. Si distinguono per:
- lungo periodo di incubazione;
- caratteristico allentamento spugnoso del tessuto cerebrale associato alla perdita di neuroni;
- l’incapacità del sistema immunitario di rispondere all’infezione avviando un processo infiammatorio.
Le malattie da prioni colpiscono sia gli uomini che gli animali, progrediscono rapidamente e portano sempre alla morte.
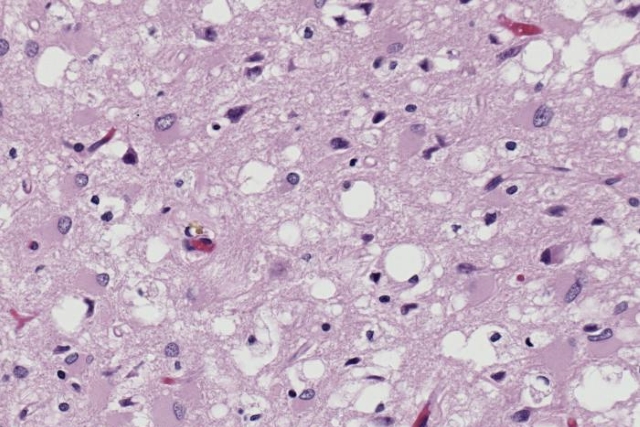 Prioni nella macro
L'agente eziologico della malattia sono i prioni, un tipo di proteina construttura terziaria anormale, non contenente acidi nucleici. Il termine stesso si riferisce ad agenti patogeni in grado di causare un ripiegamento anomalo di specifiche proteine cellulari normali, chiamate proteine prioniche, che si trovano più spesso nel cervello. Le funzioni di queste normali proteine prioniche non sono ancora del tutto chiare.
Malattia di Creutzfeldt-Jakob— CJD, pseudosclerosi spastica, sindrome da degenerazione corticostriospinale, encefalopatia spongiforme trasmissibile, morbo della mucca pazza.
Questa è una malattia degenerativa progressivacorteccia cerebrale, gangli della base e midollo spinale. È considerata la principale manifestazione dell'encefalopatia spongiforme (malattia da prioni). Non esiste una cura. La CJD colpisce persone di tutte le nazionalità e razze, uomini e donne, adulti e bambini.
Proteine prioniche- proteine normali presenti inogni persona. Ma ci sono alcuni gruppi di persone che hanno una mutazione genetica che li predispone alla sintesi della proteina prionica patogena. Le malattie da prioni possono anche essere trasmesse attraverso l'infezione diretta, la trasmissione può avvenire anche durante un intervento chirurgico, l'uso dell'ormone della crescita umano o il consumo di carne contaminata. Questo tipo di infezione è chiamata iatrogena e rimane in minoranza rispetto ad altre forme di CJD.
Percentuale di casi iatrogeni di malattia di Creutzfeldt-Jakob nel National CJD Research & Unità di Sorveglianza in 177 pazienti.
- Ormone della crescita (somatotropina) - 53,1% (94 casi).
- Dura mater (incluso mangiare) - 38,9% (69 casi).
- Ormone gonadotropico - 2,25% (4 casi).
- Strumentazione neurochirurgica - 2,25% (4 casi).
- Trapianto di cornea - 1,69% (3 casi).
- Elettrodi per stereoelettroencefalogramma - 1,12% (2 casi).
- Trapianto di fegato - 0,56% (1 caso).
Ci sono casi di infezione che non lo sonoclassificato per uno dei due motivi sopra menzionati, nel qual caso sono considerati sporadici, cioè sono sorti spontaneamente e indipendentemente, a causa di circostanze indipendenti dalla genetica o da fattori esterni.
Dr. Oybek Turgunhuzhaev, capoLe indicazioni per la neuroriabilitazione presso il Centro di riabilitazione interdisciplinare (Mosca), afferma che la diagnosi finale di una persona con sospetta malattia prionica si basa su una valutazione dei segni e dei sintomi clinici e su una serie di studi di supporto. Per molto tempo, l'unico metodo per confermare la diagnosi era l'elettroencefalogramma. Ma poiché la sensibilità generale di questo metodo è limitata, l'utilità di questo studio è stata messa in discussione.
Perché in Russia non metti questa diagnosi
Le malattie da prioni sono incurabili, sono inevitabilifatale. Inoltre, il problema è che per fare una diagnosi attendibile è necessario eseguire un’autopsia. Qualsiasi autopsia rappresenta un rischio per il patologo, poiché si sono verificati casi di infezione iatrogena di specialisti da pazienti deceduti.
Per ordine di Rospotrebnadzor, quella personamalato con la malattia da prioni deve essere notificato entro due ore. Allo stesso tempo, l'istituzione di tale diagnosi porta, secondo le istruzioni russe, allo smaltimento di tutte le attrezzature con le quali il paziente era in contatto. Questo è il motivo per cui, quando Medusa raccontò il caso di uno dei pazienti con CJD, tutte le cliniche dissero che non avevano l'attrezzatura per osservare tali pazienti. In realtà, è solo un modo per non perdere milioni di rubli, persino rottamare una macchina per la risonanza magnetica. Se si trattasse di centinaia di diagnosi di una malattia da prioni (per esempio, negli Stati Uniti 300 casi sono registrati annualmente, forse di più), allora si tratterebbe di perdere miliardi di rubli per gli ospedali russi e il budget. Questo è il motivo per cui la diagnosi non è fatta ufficialmente, i medici non vogliono parlarne, dal momento che non esiste un ordine ufficiale secondo cui una diagnosi non possa essere fatta. Di conseguenza, si scopre che c'è una malattia, c'è la morte e non ci sono ragioni per i parenti e per i morenti.
Nessuno dirà loro che molto probabilmente i parentigià infetto. Nessuno dirà che non si può provare carne cruda o mangiare carne cruda, specialmente il cervello. Inoltre, poiché non viene fatta una diagnosi, è possibile trapiantare accidentalmente l'organo di un paziente affetto da una malattia da prione, infettando così un'altra persona. Può anche avvenire attraverso uno strumento chirurgico (c'erano questi casi, più su questo sotto).
Quando abbiamo chiesto almeno a qualcuno di raccontarcelomalattie da prioni, quasi nessuno era pronto a parlare apertamente. Quindi abbiamo parlato in modo anonimo con un neurologo in uno dei più grandi ospedali di Mosca. “Ci sono due problemi con i prioni. Innanzitutto, per fare una diagnosi affidabile è necessario eseguire un'autopsia. Sebbene formalmente (secondo le linee guida russe, ad esempio), l'autopsia possa essere eseguita, anche se in condizioni speciali. Qualsiasi autopsia rappresenta naturalmente un ulteriore rischio per i patologi, poiché sono stati descritti casi di patologi che si sono infettati da pazienti deceduti. nessuno vuole trasferire loro il rischio.
In secondo luogo, dal momento che le infezioni da prioni sono difficilimalattie scorrette e incurabili (anche se con una modalità di trasmissione piuttosto complicata), nel nostro paese sono maledette leggi complicate per la registrazione e la gestione di tali pazienti; i casi devono essere segnalati in caso di rilevamento entro quasi due ore, dopo la diagnosi, è necessario effettuare la distruzione di parte di costose apparecchiature, che, come potrebbe rivelarsi, non si trovano nemmeno vicino al paziente, riemettere documenti e così via.
Abbastanza triste, ma comunque veritiero, il fatto è che la diagnosi corretta non ha importanza per il paziente. Non esiste ancora una cura. "
Malattia di Creutzfeldt-Jakob
La malattia di Creutzfeldt-Jakob (CJD) è una di questedei tipi di malattie da prioni. Si tratta di una malattia neurodegenerativa fatale, rapidamente progressiva, che si ritiene sia causata da un'isoforma anomala della proteina prionica. La CJD è diffusa in tutto il mondo e le statistiche stimano che 1 persona su un milione ne sia colpita in tutto il mondo.
Le malattie da prioni non vanno allo stesso modo.scenario, le persone che soffrono della stessa lesione prionica possono differire epidemiologia e patogenesi. La malattia di Creutzfeldt-Jakob è divisa in diversi tipi.
Forma sporadica - dolorante per mutazione, tosse, mal di testa e vuoti di memoria
Sporadic Creutzfeldt-Jakob Disease (SCAN) -il tipo più comune di encefalopatia spongiforme trasmissibile nell'uomo, che rappresenta circa l'85% dei casi di malattie registrate di natura prionica. SBCYA ha un decorso molto rapido della malattia - l'aspettativa di vita media dopo l'insorgenza dei sintomi è solo di sei mesi. Più del 90% dei pazienti muore entro un anno dall'esordio dei sintomi. L'incidenza di picco si verifica nelle persone anziane di 60-70 anni, in altri gruppi di età accade molto meno frequentemente. Una delle ipotesi sull'origine di SCDM è l'opinione che si tratti di una malattia neurodegenerativa spontanea risultante da una mutazione somatica del gene PRNP o un cambiamento strutturale accidentale nella proteina PrP, che causa la formazione di PrPSc2. Gli studi epidemiologici non hanno rivelato una connessione tra la forma sporadica di CJD e fattori ambientali.
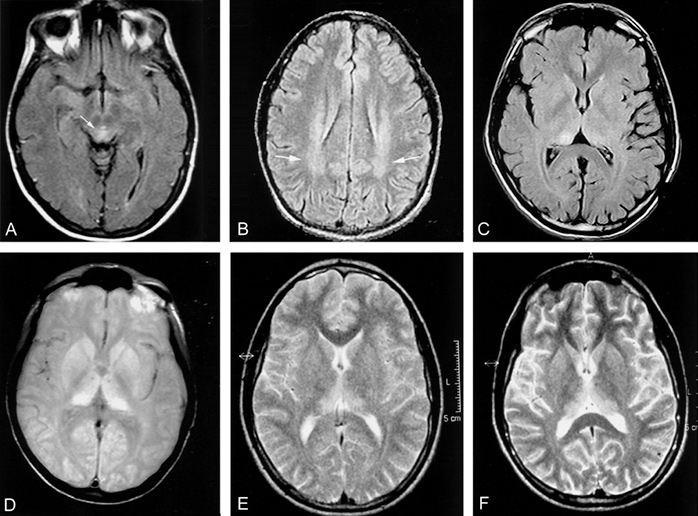 Istantanea paziente paziente CJD
I primi sintomi di SCAD sono solitamente non specifici: mal di testa, malessere, tosse, vertigini e cambiamenti nel comportamento, nell'umore o nella memoria. Per confermare la diagnosi, il tempo deve passare in modo che altre ragioni sembrino suggerire la natura prionica. I classici segni clinici con CJD sono:
- rapido declino delle capacità cognitive;
- atassia (violazione della coordinazione del movimento di vari muscoli);
- mioclono (contrazioni rapide e improvvise dei singoli muscoli), che termina con mutismo acinetico (inibizione di tutte le funzioni motorie, ad eccezione dei movimenti di fissazione dei bulbi oculari).
La diagnosi finale dipende dalla valutazione delle manifestazioni cliniche e dai risultati dei test di laboratorio.
Mutismo acinetico- una condizione in cui i pazienti si fermanosi muovono e seguono il bersaglio con gli occhi, ad eccezione della reazione degli occhi agli stimoli o della fissazione prolungata dello sguardo, i loro muscoli si contraggono periodicamente rapidamente da soli o sotto l'influenza di fattori esterni. I pazienti soffrono di incontinenza e non emettono suoni o solo rumori inarticolati. Se la deglutizione persiste, i pazienti possono vivere in questa condizione per diverse settimane, anche anni con altri fattori favorevoli, ricevendo nutrizione per via endovenosa o attraverso una sonda. Nella forma sporadica della MCJ, i pazienti raggiungono questo stato durante le prime settimane della malattia. Negli scenari più rapidi, il 10% dei pazienti raggiunge questo stato entro un anno.
Per molto tempo nel modo più informativola diagnosi era una risonanza magnetica tensoriale di diffusione. Questo metodo è il più conveniente, relativamente non invasivo ed efficace per i primi cambiamenti nella corteccia cerebrale. La SBF può essere rilevata attraverso marcatori nelle mucose nasali, nel liquido cerebrospinale, nelle urine o nel sangue, ma questi test spesso danno risultati falsi positivi - la proteina 14.3.3 non è specifica senza la comparsa di un quadro clinico concomitante. Il proteinogramma è un nuovo metodo ottimale per diagnosticare l'artrite cistica, in quanto è il più sensibile di tutto quanto sopra.
Proteine 14-3-3- trovata una famiglia di molecole regolatriciin tutti gli eucarioti. Si legano a una varietà di altre proteine, regolandone le funzioni e quindi influenzando molti processi, tra cui la regolazione del ciclo cellulare, il controllo metabolico, l'apoptosi e il controllo della trascrizione genica. Sono stati scoperti più di 40 anni fa durante la classificazione sistematica delle proteine nel tessuto nervoso, dove il loro contenuto supera l'1% di tutte le proteine. Ad oggi sono state descritte più di 300 diverse proteine bersaglio in grado di interagire con 14-3-3.
proteinogramma- uno studio che studia la relazione quantitativa delle varietà proteiche nel sangue. Il concetto di proteina totale comprende tutte le possibili proteine, nonostante le loro differenze nella struttura e nella funzione.
La forma ereditaria della malattia di Creutzfeldt - Jacobe anche l'insonnia familiare fatale associata a mutazioni genetiche rappresenta solo il 10% di tutti i casi di malattie da prioni. Molti studi indicano che un percorso comune nella patogenesi della malattia può essere comune per entrambe le forme sporadiche ed ereditarie di malattia da prioni, tranne per il fatto che nel primo caso la conversione proteica avviene senza la partecipazione di alcun fattore e non è predeterminata dalla presenza di una mutazione nei geni.
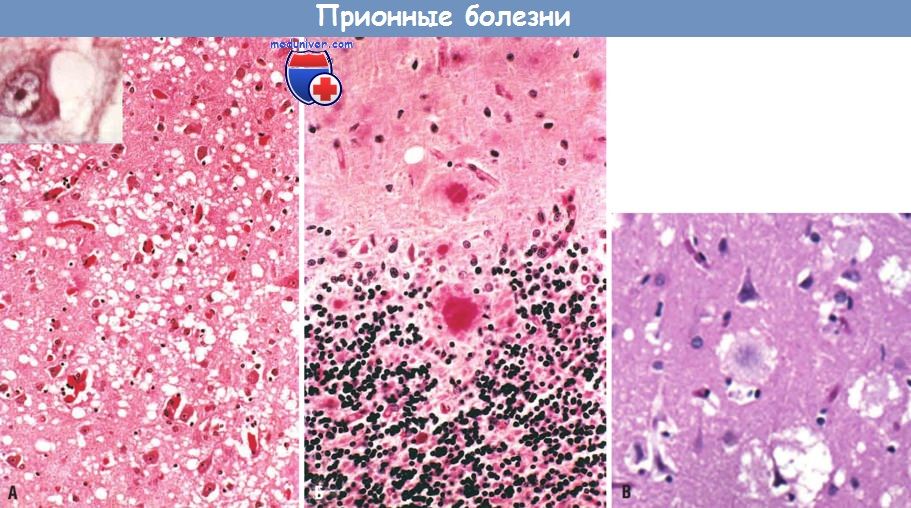 (A) Degenerazione spongiforme nella corteccia grandeemisferi. Scatola: neuroni contenenti vacuoli. (B) Corteccia cerebellare con placche di Kuru (reazione PAS), che sono composte da aggregati PrPsc. (B) Placche nella sostanza corticale, circondate da una zona di degenerazione spongiforme, con una nuova variante della malattia di Creutzfeldt-Jakob.
Studi sulla forma ereditaria di CJD e fatalel'insonnia familiare ha offerto agli scienziati l'opportunità di studiare il corso dell'eterogeneità fenotipica (una varietà di "ceppi") della malattia da prioni. Sebbene molte altre malattie neurodegenerative, come il morbo di Alzheimer, la sclerosi laterale amiotrofica e la corea di Huntington, siano abbastanza simili nel fenotipo, la malattia da prioni include molti sintomi clinicamente diversi.
fenotipo- un insieme di caratteristiche inerenti ad un certo stadio di sviluppo della malattia. Il fenotipo si forma sulla base del genotipo.
polimorfismo- la capacità di alcuni organismi di esistere in stati con diverse strutture interne o in diverse forme esterne.
Con malattia ereditaria da prioni, fenotipole malattie saranno determinate dall'effetto combinato di mutazioni patogene, polimorfismo del codone 129 e tipo PrPSc. Il polimorfismo del codone 129 svolge un duplice ruolo nel predire l'esito di una malattia. La cosa principale nella comprensione della patogenesi della malattia da prioni è una conoscenza dettagliata e accurata dei processi e delle condizioni in vivo per la formazione di PrPSc, che porta inevitabilmente allo sviluppo e all'espressione della malattia. Questa conoscenza consentirà lo sviluppo di una strategia di intervento terapeutico razionale ed efficace.
Una nuova variante di CJD è l'infezione da mangiare un pezzo di carne
Nuova variante della malattia di Creutzfeldt-Jakob(nvCJD) è stata identificata per la prima volta nel 1996. Studi successivi hanno supportato l'ipotesi che questa forma sia associata all'encefalopatia spongiforme bovina. Molto probabilmente, i pazienti mangiavano carne contenente prioni patologici del cervello di mucca.
A differenza della forma sporadica, la malattia noha una chiara età di infezione. I pazienti affetti da nCJD spesso presentano anche sintomi psichiatrici, motivo per cui a volte viene erroneamente diagnosticato come un disturbo mentale piuttosto che come un disturbo neurologico. La vera causa dei sintomi psichiatrici risiede nel deterioramento cognitivo, nel dolore costante agli arti, nei disturbi dell'adeguatezza delle sensazioni (parestesia o disestesia), nei disturbi della parola o della vista.
I difetti si sviluppano entro 6-8 mesicontrollo del sistema muscolare, ma in alcuni casi lo sviluppo della malattia può durare più di 18 mesi. Pertanto, questa diagnosi è abbastanza difficile da fare quando compaiono i primi segni della malattia. Se il paziente sperimenta movimenti incontrollati, aumenta la probabilità di una diagnosi corretta di nCJD. A differenza della forma sporadica, che è caratterizzata da improvvisi spasmi muscolari durante la tensione (mioclono), nel caso della nuova forma, sia la distonia (una sindrome in cui si verifica una contrazione muscolare spasmodica costante) che la corea (una sindrome caratterizzata da contrazioni muscolari irregolari, a scatti, movimenti irregolari) sono possibili. .
Lo stadio letale della nuova forma è simile a quello letaleStadio sporadico della malattia di Creutzfeldt-Jakob, si manifesta con una progressiva perdita del controllo muscolare, che spesso porta ad uno stato di mutismo acinetico.
Demenza e CJD: qualcuno è malato e non lo sa nemmeno
A differenza dei più comuni deboli di mentecondizioni che di solito impiegano anni per svilupparsi, le demenze a progressione rapida possono svilupparsi nell'arco di mesi, settimane o addirittura giorni e portare alla morte. La forma sporadica della CJD rappresenta il 46,9% di tutti i casi registrati di demenza a rapida progressione, mentre la forma genetica delle malattie da prioni rappresenta il 13,6%. La demenza frontotemporale (FTD), la degenerazione corticobasale (CBD), la malattia di Alzheimer (AD), la demenza con corpi di Lewy (DLB) e la paralisi progressiva rappresentano il 39% di tutti i casi.
Di norma, viene presentata la forma sporadica della CJDuna combinazione di demenza e sintomi neurodegenerativi o psichiatrici. In questi pazienti sono comuni disfunzioni corticali piramidali, cerebellari e focali. In un terzo dei pazienti la demenza è preceduta da disturbi quali stanchezza, mal di testa, disturbi del sonno, malessere, perdita di peso, dolore, depressione o cambiamenti nel comportamento.
Sintomi neurologici, inclusa atassia,disestesia, demenza o disturbi muscolari (corea, mioclono o distonia) compaiono più tardi. La maggior parte dei casi di demenza a rapida progressione senza altri sintomi associati si verificano negli anziani a causa di disturbi metabolici o infezioni acute (polmonite o infezioni del tratto urinario). Pertanto, prima di sottoporsi ad esami di laboratorio, i medici indicano principalmente una demenza in rapida progressione senza una diagnosi chiara. Il verdetto finale dipenderà dai risultati dei test e degli esami; le malattie differiranno a seconda del quadro clinico. Un EEG può aiutare a escludere l’attività convulsiva nel cervello e aiutare a diagnosticare altre condizioni come la CJD.
La demenza ad avanzamento rapido rappresentauno dei problemi neurologici più difficili. La diagnosi differenziale è ampiamente utilizzata per confermare le diagnosi finali che possono riguardare malattie neurodegenerative, autoimmuni, infettive e tumorali. Anche con un approccio così approfondito all'esame dei pazienti, una piccola percentuale di casi viene diagnosticata dopo la morte.
Insonnia fatale familiare
L’insonnia familiare fatale è raramalattia da prioni, che priva letteralmente del sonno e porta ad una diminuzione di tutte le funzioni neuro-motorie e mentali. Esistono due forme di questa malattia: genetica e sporadica.
La forma genetica è associata a una mutazione che porta aalla conversione della proteina PrP in una proteina prionica. Sporadica appare spontaneamente, senza alcun prerequisito. Questa malattia differisce dalle altre malattie da prioni nell'area del danno: la trasformazione delle proteine prioniche in proteine patologiche avviene principalmente in una parte del cervello, il talamo, che, tra le altre cose, è responsabile del sonno.
Età media di insorgenza dei sintomiforma genetica di insonnia familiare fatale - 40 anni. I primi sintomi includono lievi difficoltà ad addormentarsi e a mantenere il sonno, contrazioni muscolari, crampi e intorpidimento. Durante il sonno, le persone possono dormire in modo irrequieto: muovere le gambe e le braccia, girarsi e rigirarsi. Alla fine, i pazienti smettono di dormire. Di conseguenza, l’attività mentale diminuisce e si perde la coordinazione muscolare (atassia). I pazienti sperimentano un aumento della pressione sanguigna, un aumento della frequenza cardiaca e una sudorazione eccessiva. A differenza di altre malattie da prioni, nell'insonnia familiare fatale non si verifica alcuna degenerazione spongiforme della sostanza cerebrale. I principali segni di danno sono la degenerazione neuronale e la gliosi reattiva (formazione di "cicatrici" sul e nel tessuto cerebrale) nei nuclei del talamo, nonché la degenerazione neuronale nel complesso dei nuclei del midollo allungato.
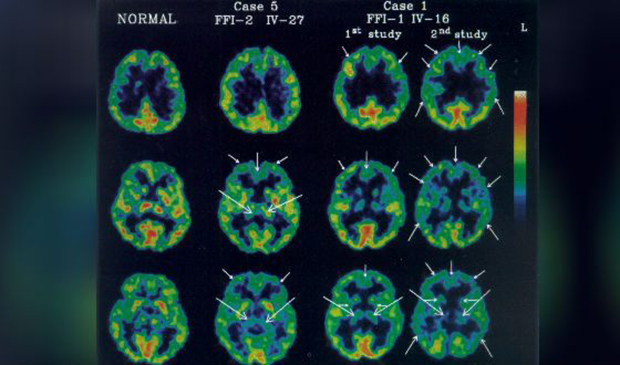 Il cervello di un paziente con insonnia familiare fatale
Diagnosi di insonnia familiare fatale inla forma genetica è confermata dai test genetici. In casi sporadici, i disturbi del sonno e le anomalie del talamo possono essere rilevati mediante polisonnografia e tomografia a emissione di positroni (PET). L'aspettativa di vita media dalla comparsa dei primi sintomi della malattia è di 3 anni, non esiste alcun trattamento.
Demenza lenta progressiva: sintomi per diversi anni
La sindrome di Gerstmann-Straussler-Scheinker lo èuna rara forma genetica di encefalopatia spongiforme trasmissibile, descritta per la prima volta dai neurologi austriaci nel 1936. La sindrome compare più spesso tra i 40 e i 50 anni ed è causata da mutazioni nei geni della proteina prionica PRNP sul cromosoma 20.
Il quadro clinico della sindrome è simile aforma sporadica di CJD, ma è caratterizzata dalla sua durata e dalla demenza che progredisce lentamente insieme ad altri sintomi. La sindrome di Gerstmann-Straussler-Scheinker può durare diversi mesi o diversi anni, l'aspettativa di vita media è di 5 anni. È possibile diagnosticare la malattia anche nelle prime fasi mediante risonanza magnetica. Alla risonanza magnetica, saranno osservati cambiamenti spugnosi nella corteccia e proliferazione delle cellule gliali.
Cellule gliali o neuroglia- un insieme di cellule ausiliarie del tessuto nervoso. Costituisce circa il 40% del volume del sistema nervoso centrale. Il numero di cellule gliali nel cervello è approssimativamente uguale al numero di neuroni.
Le cellule gliali hanno funzioni comuni e, in parte,origine (eccezione - microglia). Costituiscono un microambiente specifico per i neuroni, fornendo le condizioni per la generazione e la trasmissione degli impulsi nervosi, oltre a svolgere parte dei processi metabolici del neurone stesso.
Rilevare la malattia da prioni è sufficientead alta intensità di lavoro, dato che se la diagnosi è confermata, non c'è nulla che aiuti il paziente e gli ospedali stanno perdendo milioni di rubli. E la cosa peggiore è che tutte le persone sulla Terra sono a rischio. I prioni non risparmieranno nessuno. Pertanto, non provare la carne macinata dopo che è stata salata. Non mangiare le frattaglie e il cervello di mucche e maiali e visitare il medico in tempo. Alla fine, la risonanza magnetica non mentirà.