Med bruken av Internett og frie medier begynte folk å lære mer og mer om dødelige sykdommer -
Hva er prion sykdom
Prionsykdommer - de kalles ogsåOverførbare spongiforme encefalopatier er en familie av sjeldne, progressive nevrodegenerative sykdommer som påvirker både mennesker og dyr. De kjennetegnes ved:
- lang inkubasjonsperiode;
- karakteristisk svampete løsning av hjernevev assosiert med tap av nevroner;
- immunsystemets manglende evne til å reagere på infeksjon ved å sette i gang en inflammatorisk prosess.
Prionsykdommer påvirker både mennesker og dyr, utvikler seg raskt og fører alltid til døden.
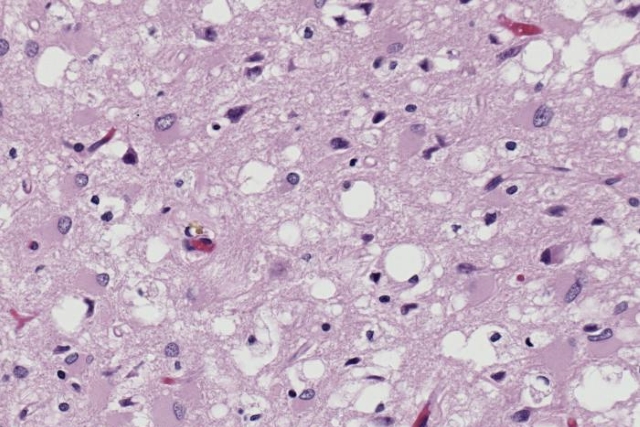 Prions i makroen
Årsaken til sykdommen er prioner, en type protein medunormal tertiær struktur, som ikke inneholder nukleinsyrer. Selve begrepet refererer til patologiske patogene midler som er i stand til å forårsake unormal folding av spesifikke normale cellulære proteiner, som kalles prionproteiner, som oftest finnes i hjernen. Funksjonene til disse normale prionproteinene er fortsatt ikke fullt ut forstått.
Creutzfeldt-Jakob sykdom— CJD, spastisk pseudosklerose, kortikostriospinalt degenerasjonssyndrom, overførbar spongiform encefalopati, kugalskap.
Dette er en progressiv degenerativ sykdomcerebral cortex, basalganglier og ryggmarg. Det regnes som den viktigste manifestasjonen av spongiform encefalopati (prionsykdom). Det finnes ingen kur. CJD påvirker mennesker av alle nasjonaliteter og raser, menn og kvinner, voksne og barn.
Prion proteiner- normale proteiner som finnes ihver person. Men det er visse grupper av mennesker som har en genetisk mutasjon som disponerer dem for syntese av patogent prionprotein. Prionsykdommer kan også overføres gjennom direkte infeksjon, overføring kan også skje under operasjoner, bruk av humant veksthormon eller inntak av forurenset kjøtt. Denne typen infeksjon kalles iatrogen og forblir i mindretall sammenlignet med andre former for CJD.
Prosentandel av iatrogene tilfeller av Creutzfeldt-Jakobs sykdom i National CJD Research & Overvåkingsenhet med 177 pasienter.
- Veksthormon (somatotropin) - 53,1% (94 tilfeller).
- Dura mater (inkludert spising) - 38,9% (69 tilfeller).
- Gonadotropisk hormon - 2,25% (4 tilfeller).
- Neurokirurgisk instrumentering - 2,25% (4 tilfeller).
- Kornealtransplantasjon - 1,69% (3 tilfeller).
- Elektroder for stereoelektroencefalografi - 1,12% (2 tilfeller).
- Levertransplantasjon - 0,56% (1 tilfelle).
Det er tilfeller av infeksjon som ikke erklassifisert av noen av de to grunnene nevnt ovenfor, i så fall blir de betraktet som sporadiske, det vil si at de har oppstått spontant og uavhengig, på grunn av uavhengige uavhengige faktorer eller eksterne faktorer.
Dr. Oybek Turgunhuzhayev, lederretninger for neurorehabilitering ved tverrfaglig rehabiliteringssenter (Moskva), sier at den endelige diagnosen til en person med mistanke om prionsykdom er basert på en vurdering av kliniske tegn og symptomer og en rekke støttestudier. I lang tid var den eneste metoden for å bekrefte diagnosen elektroensfalografi. Men siden den generelle følsomheten til denne metoden er begrenset, ble bruken av denne studien avhørt.
Hvorfor i Russland ikke sette denne diagnosen
Prionsykdommer er uhelbredelige, de er uunngåeligefatal. I tillegg er problemet at for å stille en pålitelig diagnose er det nødvendig å utføre en obduksjon. Enhver obduksjon er en risiko for patologen, da det har vært tilfeller av iatrogen infeksjon av spesialister fra avdøde pasienter.
På bestilling av Rospotrebnadzor, den personensyk med prionsykdom må bli varslet innen to timer. Samtidig fører etableringen av en slik diagnose, ifølge russiske instruksjoner, avhending av alt utstyr som pasienten var i kontakt med. Derfor, da Medusa fortalte tilfelle av en av pasientene med CJD, sa alle klinikene at de ikke hadde utstyret til å observere slike pasienter. Faktisk er det bare en måte å ikke miste millioner av rubler, til og med skrape en MR-maskin. Hvis det dreier seg om hundrevis av diagnoser av prionsykdom (for eksempel i USA registreres 300 saker årlig, kanskje mer), så ville det være et spørsmål om å miste milliarder rubler for russiske sykehus og budsjettet. Derfor er diagnosen ikke offisielt laget, leger vil ikke snakke om det, siden det ikke er noen offisiell rekkefølge at en diagnose ikke kan gjøres. Som et resultat viser det seg at det er en sykdom, det er død, og det er ingen grunner for slektninger og døende mennesker.
Ingen vil fortelle dem at mest sannsynlige slektningerallerede smittet. Ingen vil si at du ikke kan prøve rå hakket kjøtt eller spise rå kjøtt, spesielt hjerner. Dessuten, fordi en diagnose ikke er gjort, er det mulig å transplantere et pasientens organ med en prions sykdom og dermed infisere en annen person. Det kan også skje gjennom et kirurgisk instrument (det var slike tilfeller, mer på dette under).
Da vi spurte i det minste noen å fortelle oss omprionsykdommer var nesten ingen klare til å snakke åpent. Så vi snakket anonymt med en nevrolog ved et av de største sykehusene i Moskva. "Det er to problemer med prioner. For det første, for å stille en pålitelig diagnose, er det nødvendig å utføre en obduksjon. Selv om det er formelt (i henhold til for eksempel russiske retningslinjer), kan en obduksjon utføres, om enn under spesielle forhold. Enhver obduksjon er naturlig nok en ekstra risiko for patologer, fordi det er beskrevet tilfeller av patologer som har blitt smittet fra avdøde pasienter. ingen ønsker å overføre risikoen til dem.
For det andre, siden prioninfeksjoner er hardeFlytende, uhelbredelige sykdommer (om enn med en ganske komplisert overføringsmodus), er i vårt land ganske darnkompliserte lover for registrering og styring av slike pasienter; tilfeller må rapporteres ved deteksjon innen nesten to timer, etter diagnose, er det nødvendig å utføre ødeleggelsen av en del av dyrt utstyr, som, som det kan vise seg, ikke engang ligger ved siden av pasienten, gjenta dokumenter og så videre.
Ganske trist, men likevel sannferdig, er faktum at den riktige diagnosen ikke har betydning for pasienten. Det er fortsatt ingen kur. "
Creutzfeldt-Jakob sykdom
Creutzfeldt-Jakobs sykdom (CJD) er enav typene prionsykdommer. Det er en raskt progressiv, dødelig nevrodegenerativ sykdom som antas å være forårsaket av en unormal isoform av prionproteinet. CJD forekommer over hele verden og statistikk anslår at 1 av en million mennesker er rammet over hele verden.
Prionsykdommer går ikke på samme måte.scenario, mennesker som lider av samme prion lesjon kan variere epidemiologi og patogenese. Creutzfeldt-Jakobs sykdom er delt inn i flere typer.
Sporadisk form - sår fra mutasjon, hoste, opplever hodepine og hukommelse bortfaller
Sporadisk Creutzfeldt-Jakobs sykdom (SCAN) -Den vanligste typen overførbar spongiform encefalopati hos mennesker, som utgjør ca. 85% av tilfellene med registrerte sykdommer av prion natur. SBCYA har en svært rask sykdom - gjennomsnittlig forventet levetid etter symptomstart er bare seks måneder. Mer enn 90% av pasientene dør innen ett år etter symptomstart. Den høyeste forekomsten forekommer hos eldre 60-70 år, i andre aldersgrupper skjer det mye sjeldnere. En av hypotesene for opprinnelsen til SCDM er oppfatning at dette er en spontan neurodegenerativ sykdom som oppstår ved en somatisk mutasjon av PRNP-genet eller en utilsiktet strukturendring i PrP-proteinet, hvilket forårsaker dannelsen av PrPSc2. Epidemiologiske studier avslørte ikke en sammenheng mellom sporadisk form av CJD og miljøfaktorer.
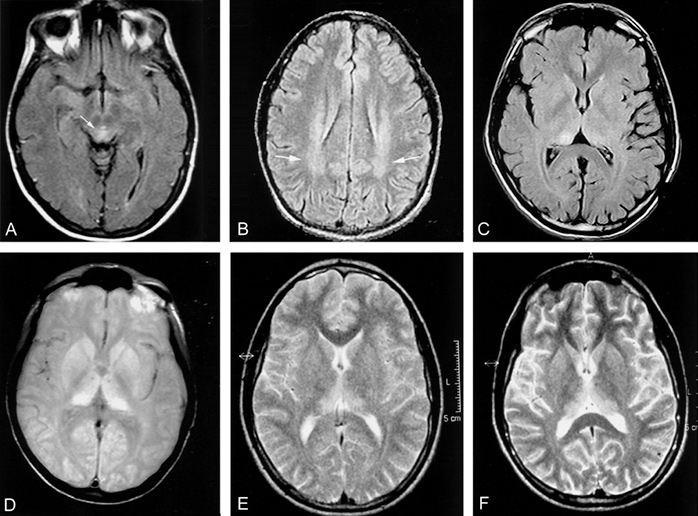 Stillbilde mrt pasient CJD
De første symptomene på SCAD er vanligvis ikke-spesifikke: hodepine, ubehag, hoste, svimmelhet og endringer i atferd, humør eller hukommelse bortfaller. For å bekrefte diagnosen må tiden gå for andre grunner til å tyde på prion natur. De klassiske kliniske tegnene med CJD er:
- rask nedgang i kognitive evner;
- ataksi (brudd på koordineringen av bevegelsen av ulike muskler);
- myoklonus (raske plutselige sammentrekninger av individuelle muskler), som ender i akinetisk mutisme (hemming av alle motoriske funksjoner, bortsett fra de fikserende bevegelsene til øyeeplene).
Den endelige diagnosen avhenger av evaluering av kliniske manifestasjoner og laboratorietestresultater.
Aketisk Mutism- en tilstand der pasienter slutterbevege seg og følge målet med øynene, med unntak av øynenes reaksjon på stimuli eller langvarig fiksering av blikket, trekker musklene deres periodisk seg raskt sammen av seg selv eller under påvirkning av eksterne faktorer. Pasienter lider av inkontinens og lager ingen lyder eller bare uartikulerte lyder. Hvis svelgingen vedvarer, kan pasienter leve i denne tilstanden i flere uker, til og med år med andre gunstige faktorer, og få ernæring intravenøst eller gjennom en sonde. I den sporadiske formen av CJD når pasientene denne tilstanden i løpet av de første ukene av sykdommen. I de raskeste scenariene når 10 % av pasientene denne tilstanden innen et år.
I lang tid den mest informative måtendiagnose ble utført ved diffusjon-tensor MR. Denne metoden er den mest tilgjengelige, relativt ikke-invasiv og effektiv for tidlige endringer i hjernebarken. SBKYa kan detekteres gjennom markører i nasale slimhinner, cerebrospinalvæske, urin eller blod, men disse testene gir ofte falske positive resultater. Protein 14.3.3 er ikke spesifikk uten utseende av et samtidig klinisk bilde. Proteinogrammet er en ny optimal metode for diagnostisering av SCD, da det er den mest følsomme for alle de ovennevnte.
Proteiner 14-3-3- en familie av regulatoriske molekyler funneti alle eukaryoter. De binder seg til en rekke andre proteiner, regulerer deres funksjoner og påvirker derved mange prosesser, inkludert cellesyklusregulering, metabolsk kontroll, apoptose og kontroll av gentranskripsjon. De ble oppdaget for mer enn 40 år siden under den systematiske klassifiseringen av proteiner i nervevev, der innholdet deres overstiger 1 % av alle proteiner. Til dags dato har mer enn 300 forskjellige målproteiner som er i stand til å samhandle med 14-3-3 blitt beskrevet.
proteinogramma- en studie som studerer det kvantitative forholdet mellom proteinvarianter i blodet. Konseptet med totalprotein inkluderer alle mulige proteiner, til tross for deres forskjeller i struktur og funksjon.
Arvelig form for Creutzfeldt-Jakob sykdomog dødelig familiær søvnløshet forbundet med genetiske mutasjoner, utgjør kun 10% av alle tilfeller av prionsykdommer. Mange studier indikerer at den generelle vei i patogenesen til en sykdom kan være vanlig for både sporadiske og arvelige former for prionsykdom, bortsett fra at i det første tilfellet forekommer transformasjonen av proteinet uten deltakelse av noen faktorer, og er ikke forhåndsbestemt av nærvær av mutasjon i gener.
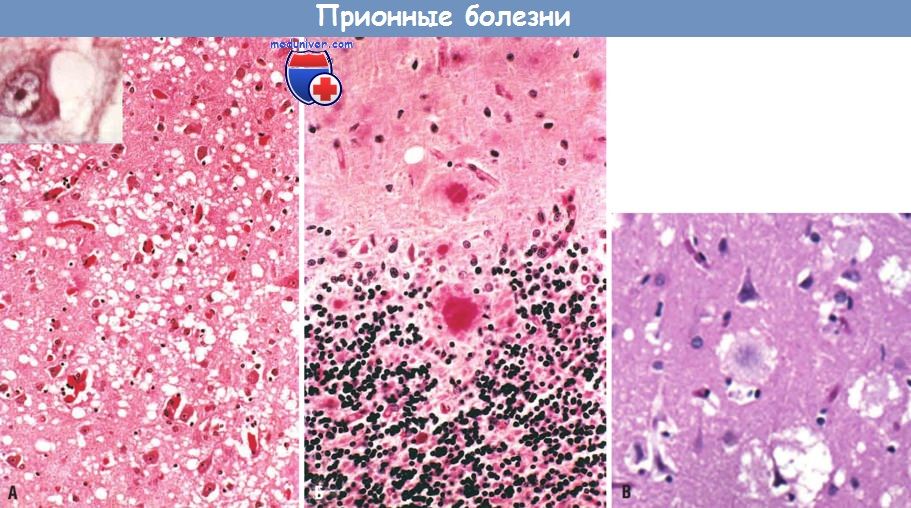 (A) Svamp-lignende degenerasjon i cortex av storehalvkuler. Inset: neuroner som inneholder vakuoler. (B) Hjernebarken med kuru plaques (PAS reaksjon), som består av PrPsc aggregater. (B) Plaques i kortikalstoffet, omgitt av en svampformet degenerasjonssone, med en ny variant av Creutzfeldt-Jakobs sykdom.
Studier av arvelige former for CJD og dødeligFamiliens søvnløshet ga forskere muligheten til å studere fenotypisk heterogenitet (en rekke "stammer") av prionsykdom. Selv om mange andre nevrodegenerative sykdommer, som Alzheimers sykdom, amyotrofisk lateralsklerose og Huntington's chorea, er ganske like i fenotype, inneholder prionsykdom mange klinisk forskjellige symptomer.
fenotype- et sett med egenskaper som er iboende på et visst stadium av sykdomsutviklingen. Fenotypen dannes på grunnlag av genotypen.
polymorfisme- noen organismers evne til å eksistere i tilstander med forskjellige indre strukturer eller i forskjellige ytre former.
Med arvelig prionsykdom, fenotypesykdommer vil bli bestemt av den kombinerte effekten av patogene mutasjoner, kodon 129 polymorfisme og PrP Sc type. Codon 129 polymorfisme spiller en dobbel rolle i å forutsi utfallet av en sykdom. Sentralt i forståelsen av patogenesen av prionsykdom er en detaljert og nøyaktig kjennskap til prosessene og betingelsene in vivo for dannelsen av PrPSc, som uunngåelig fører til utvikling og ekspresjon av sykdommen. Denne kunnskapen gir deg mulighet til å utvikle en rasjonell og effektiv strategi for terapeutisk inngrep.
Ny variant av CJD - å bli smittet ved å spise et stykke kjøtt
Ny variant av Creutzfeldt-Jakobs sykdom(nvCJD) ble først identifisert i 1996. Påfølgende studier støttet hypotesen om at denne formen er assosiert med bovin spongiform encefalopati. Mest sannsynlig spiste pasientene kjøtt som inneholdt patologiske kuhjerneprioner.
I motsetning til den sporadiske formen, gjør ikke sykdommen dethar en klar infeksjonsalder. Pasienter med nCJD viser ofte også psykiatriske symptomer, som er grunnen til at det noen ganger blir feildiagnostisert som en psykisk lidelse snarere enn en nevrologisk lidelse. Den sanne årsaken til psykiatriske symptomer ligger i kognitiv svikt, konstante smerter i lemmer, forstyrrelser i tilstrekkeligheten av sansene (parestesi eller dysestesi), tale- eller synsforstyrrelser.
Defekter utvikles innen 6–8 månederkontroll av muskelsystemet, men i noen tilfeller kan utviklingen av sykdommen vare mer enn 18 måneder. Derfor er denne diagnosen ganske vanskelig å stille når de første tegnene på sykdommen vises. Hvis pasienten opplever ukontrollerte bevegelser, øker sannsynligheten for en korrekt diagnose av nCJD. I motsetning til den sporadiske formen, som er preget av plutselige muskelspasmer under spenning (myoklonus), i tilfelle av den nye formen, både dystoni (et syndrom der konstant krampaktig muskelkontraksjon oppstår) og chorea (et syndrom karakterisert ved uberegnelig, rykkete, uregelmessige bevegelser) er mulig.
Det dødelige stadiet i den nye formen ligner på det dødeligeEt stadium av sporadisk Creutzfeldt-Jakob sykdom, det oppstår med et progressivt tap av muskelkontroll, som ofte fører til en tilstand av akinetisk mutisme.
Demens og CJD: noen er syke og vet ikke engang om det
I motsetning til de mer vanlige åndssvaketilstander som vanligvis tar år å utvikle, kan raskt utviklende demens utvikle seg over måneder, uker eller til og med dager og føre til døden. Den sporadiske formen for CJD står for 46,9 % av alle registrerte tilfeller av raskt progredierende demens, og den genetiske formen for prionsykdommer står for 13,6 %. Frontotemporal demens (FTD), kortikobasal degenerasjon (CBD), Alzheimers sykdom (AD), demens med Lewy-legemer (DLB) og progressiv lammelse utgjør 39 % av alle tilfeller.
Som regel presenteres den sporadiske formen for CJDen kombinasjon av demens og nevrodegenerative eller psykiatriske symptomer. Pyramidal, cerebellar og fokal kortikal dysfunksjon er vanlig hos slike pasienter. Hos en tredjedel av pasientene innledes demens med plager om tretthet, hodepine, søvnforstyrrelser, ubehag, vekttap, smerter, depresjon eller endringer i atferd.
Nevrologiske symptomer, inkludert ataksi,dysestesi, demens eller muskellidelser (chorea, myoklonus eller dystoni) dukker opp senere. De fleste tilfeller av raskt progredierende demens uten andre tilknyttede symptomer forekommer hos eldre mennesker på grunn av metabolske forstyrrelser eller akutte infeksjoner (lungebetennelse eller urinveisinfeksjoner). Derfor, før de gjennomgår laboratorietester, indikerer leger først og fremst raskt utviklende demens uten en klar diagnose. Den endelige dommen vil avhenge av resultatene av tester og sykdommer vil variere avhengig av det kliniske bildet. Et EEG kan bidra til å utelukke anfallsaktivitet i hjernen og bidra til å diagnostisere andre tilstander som CJD.
Raskt utviklet demens tilstedeen av de vanskeligste nevrologiske problemene. Differensiell diagnose er mye brukt til å bekrefte definitive diagnoser som kan forholde seg til neurodegenerative, autoimmune, smittsomme og neoplastiske sykdommer. Selv med en så forsiktig tilnærming til pasientundersøkelsen, blir en liten prosentandel tilfeller diagnostisert etter døden.
Fatal familie søvnløshet
Fatal familiær søvnløshet er sjeldenprionsykdom, som bokstavelig talt fratar deg søvn og fører til en reduksjon i alle nevro-motoriske og mentale funksjoner. Det er to former for denne sykdommen: genetisk og sporadisk.
Den genetiske formen er assosiert med en mutasjon som fører tiltil konvertering av PrP-proteinet til et prionprotein. Sporadisk dukker opp spontant, uten noen forutsetninger. Denne sykdommen skiller seg fra andre prionsykdommer i skadeområdet - transformasjonen av prionproteiner til patologiske skjer hovedsakelig i en del av hjernen - thalamus, som blant annet er ansvarlig for søvn.
Gjennomsnittlig alder for debut av symptomergenetisk form for dødelig familiær søvnløshet - 40 år. Tidlige symptomer inkluderer mindre problemer med å falle og holde seg i søvn, muskelrykninger, kramper og nummenhet. Under søvn kan folk sove urolig: bevege bena og armene, kaste og snu. Til slutt slutter pasientene å sove. På grunn av dette avtar mental aktivitet og muskelkoordinasjon tapes (ataksi). Pasienter opplever økt blodtrykk, økt hjertefrekvens og overdreven svette. I motsetning til andre prionsykdommer er det ingen spongiform degenerasjon av hjernesubstansen ved dødelig familiær søvnløshet. De viktigste tegnene på skade er nevronal degenerasjon og reaktiv gliose (dannelse av "arr" på og i hjernevev) i thalamus-kjernene, samt nevronal degenerasjon i komplekset av medulla oblongata-kjerner.
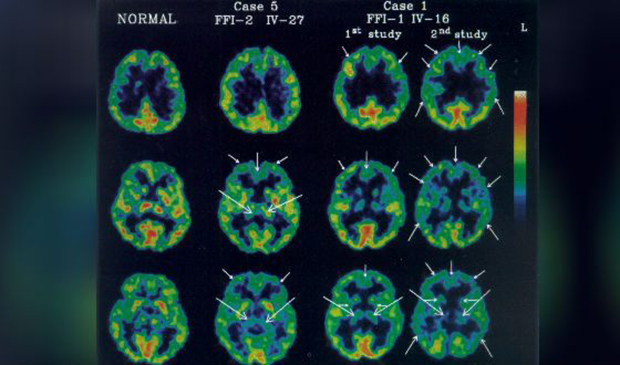 Hjernesyk med dødsfall i familien
Diagnose av dødelig familiær søvnløshet igenetisk form bekreftes ved genetisk testing. I sporadiske tilfeller kan forstyrrelser i søvnmønster og abnormiteter i thalamus påvises ved polysomnografi og positronemisjonstomografi (PET). Gjennomsnittlig levealder fra begynnelsen av de første symptomene på sykdommen er 3 år, det er ingen behandling.
Sakte fremgang demens: symptomer over flere år
Gerstmann-Straussler-Scheinkers syndrom eren sjelden genetisk form for overførbar spongiform encefalopati, som først ble beskrevet av østerrikske nevrologer i 1936. Syndromet opptrer oftest mellom 40 og 50 år og er forårsaket av mutasjoner i PRNP prionproteingenene på kromosom 20.
Det kliniske bildet av syndromet ligner påsporadisk form for CJD, men det varierer i varighet og sakte progressiv demens, sammen med andre symptomer. Gerstmann-Straussler-Sheinker syndrom kan vare i flere måneder eller flere år, gjennomsnittlig forventet levetid er 5 år. Det er mulig å diagnostisere sykdommen selv i de tidlige stadiene ved hjelp av magnetisk resonansbilder. MR vil vise svampete endringer i cortex og proliferasjon av glialceller.
Glialceller eller nevrologi- en samling hjelpeceller i nervevevet. Utgjør omtrent 40 % av volumet til sentralnervesystemet. Antall gliaceller i hjernen er omtrent lik antallet nevroner.
Glialceller har fellesfunksjoner og, delvis,opprinnelse (unntak - microglia). De utgjør en spesifikk mikromiljø for nevroner, som gir betingelser for generering og overføring av nerveimpulser, samt å utføre en del av de metabolske prosessene til selve nevronen.
Detektering av prionsykdom er nokarbeidsintensiv, gitt at hvis diagnosen er bekreftet, er pasienten ikke lenger i stand til å hjelpe, og sykehus mister millioner av rubler. Og det verste er at alle mennesker på jorden er i fare. Prions vil ikke spare noen. Prøv derfor ikke fyllingen etter at den har blitt saltet. Ikke spis tarmene og hjernene til kyr og griser, og besøk legen til tide. Til slutt vil en MR ikke lyve.