Odată cu apariția internetului și a media liberă, oamenii au început să învețe din ce în ce mai multe despre bolile mortale -
Ce este boala prionică
Bolile prionice - se mai numescEncefalopatiile spongiforme transmisibile sunt o familie de boli neurodegenerative rare, progresive, care afectează atât oamenii, cât și animalele. Ele se disting prin:
- perioadă lungă de incubație;
- slăbirea caracteristică spongioasă a țesutului cerebral asociată cu pierderea neuronilor;
- incapacitatea sistemului imunitar de a răspunde la infecție prin inițierea unui proces inflamator.
Infecțiile prionice afectează atât oamenii, cât și animalele, progresează rapid și duc întotdeauna la moarte.
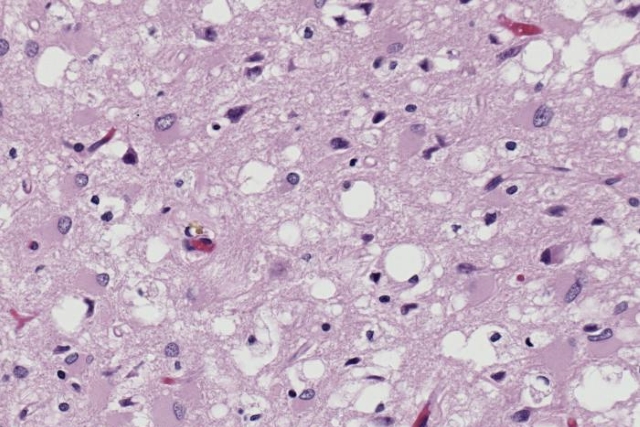 Prioni în macro
Agentul cauzal al bolii este prionii, un tip de proteină custructură terțiară anormală, care nu conține acizi nucleici. Termenul în sine se referă la agenți patogeni patologici care sunt capabili să provoace plierea anormală a proteinelor celulare normale specifice, care sunt numite proteine prionice, care se găsesc cel mai adesea în creier. Funcțiile acestor proteine prionice normale nu sunt încă pe deplin înțelese.
Boala Creutzfeldt-Jakob— CJD, pseudoscleroză spastică, sindrom de degenerare corticostriospinală, encefalopatie spongiformă transmisibilă, boala vacii nebune.
Aceasta este o boală degenerativă progresivăcortexul cerebral, ganglionii bazali și măduva spinării. Este considerată principala manifestare a encefalopatiei spongiforme (boala prionică). Nu există leac. CJD afectează oameni de toate naționalitățile și rasele, bărbați și femei, adulți și copii.
Proteinele Prion- proteine normale care sunt prezente înfiecare persoană. Dar există anumite grupuri de oameni care au o mutație genetică care îi predispune la sinteza proteinei prionice patogene. Bolile prionice se pot transmite și prin infecție directă, transmiterea poate apărea și în timpul intervențiilor chirurgicale, utilizării hormonului uman de creștere sau consumului de carne contaminată. Acest tip de infecție se numește iatrogen și rămâne în minoritate în comparație cu alte forme de BCJ.
Procentul de cazuri iatrogenice ale bolii Creutzfeldt-Jakob în National CJD Research & Unitatea de Supraveghere la 177 de pacienți.
- Hormon de creștere (somatotropină) - 53,1% (94 cazuri).
- Dura mater (inclusiv manca) - 38,9% (69 de cazuri).
- Gonadotropic hormon - 2,25% (4 cazuri).
- Instrumente neurochirurgicale - 2,25% (4 cazuri).
- Transplantul cornean - 1,69% (3 cazuri).
- Electrozi pentru stereoelectroencefalografie - 1,12% (2 cazuri).
- Transplantul hepatic - 0,56% (1 caz).
Există cazuri de infecție care nu suntclasificate pentru oricare dintre cele două motive menționate mai sus, caz în care sunt considerate sporadice, adică au apărut în mod spontan și independent, datorită circumstanțelor independente de genetică sau factori externi.
Dr. Oybek Turgunhuzhaev, șefdirecțiile de neurorehabilitare la Centrul de Reabilitare Interdisciplinară (Moscova), spune că diagnosticul final al unei persoane suspectate de orice boală prionică se bazează pe o evaluare a semnelor și simptomelor clinice și pe o serie de studii de susținere. Pentru o lungă perioadă de timp, singura metodă de confirmare a diagnosticului a fost electroencefalografia. Dar, deoarece sensibilitatea generală a acestei metode este limitată, utilitatea acestui studiu a fost pusă la îndoială.
De ce în Rusia nu puneți acest diagnostic
Bolile prionice sunt incurabile, sunt inevitabilefatal. În plus, problema este că pentru a face un diagnostic de încredere este necesară efectuarea unei autopsii. Orice autopsie este un risc pentru patolog, întrucât au existat cazuri de infecție iatrogenă a specialiștilor de la pacienți decedați.
Prin ordinul lui Rospotrebnadzor, că o persoanăbolnav cu boala prionică trebuie să fie informat în termen de două ore. În același timp, stabilirea unui astfel de diagnostic duce, conform instrucțiunilor rusești, la eliminarea tuturor echipamentelor cu care pacientul era în contact. De aceea, când Medusa a spus cazul unuia dintre pacienții cu CJD, toate clinicile au spus că nu aveau echipamentul de a observa astfel de pacienți. De fapt, este doar o modalitate de a nu pierde milioane de ruble, chiar și de a scoate o mașină RMN. Dacă ar fi vorba despre sute de diagnostice ale unei boli prionice (de exemplu, în SUA 300 de cazuri sunt înregistrate anual, poate mai mult), atunci ar fi o chestiune de a pierde miliarde de ruble pentru spitalele rusești și bugetul. Din acest motiv, diagnosticul nu se face oficial, medicii nu vor să vorbească despre aceasta, deoarece nu există o ordine oficială care să nu permită stabilirea unui diagnostic. Ca urmare, se pare că există o boală, există moartea și nu există motive pentru rude și oameni care mor.
Nimeni nu le va spune că cei mai probabil rudedeja infectate. Nimeni nu va spune că nu puteți încerca carne tocată sau să mănânci carne brută, în special creier. De asemenea, pentru că nu se face un diagnostic, este posibilă transplantul accidental al organului unui pacient cu boala prionului, infectând astfel o altă persoană. De asemenea, poate apărea printr-un instrument chirurgical (au existat astfel de cazuri, mai multe despre acestea mai jos).
Când am cerut măcar pe cineva să ne spună despreboli prionice, aproape nimeni nu era pregătit să vorbească deschis. Așa că am vorbit anonim cu un neurolog la unul dintre cele mai mari spitale din Moscova. „Sunt două probleme cu prionii. În primul rând, pentru a face un diagnostic de încredere, este necesar să se efectueze o autopsie. Deși formal (conform ghidurilor rusești, de exemplu), o autopsie poate fi efectuată, deși în condiții speciale. Orice autopsie este în mod firesc un risc suplimentar pentru patologi, deoarece au fost descrise cazuri de infectare a patologilor de la pacienți decedați. nimeni nu vrea să le transfere riscul.
În al doilea rând, deoarece infecțiile prionice sunt grele(deși cu un mod de transmitere destul de complicat), în țara noastră sunt legi destul de complicate pentru înregistrarea și gestionarea acestor pacienți; cazurile trebuie raportate în caz de detectare în decurs de aproape două ore, după diagnosticare, este necesar să se efectueze distrugerea unei părți a echipamentului costisitor, care, după cum se poate dovedi, nu a fost nici măcar lângă pacient, reeditare documente și așa mai departe.
Destul de trist, dar totuși adevărat, este faptul că diagnosticul corect nu contează pentru pacient. Încă nu există nici un tratament. "
Boala Creutzfeldt-Jakob
Boala Creutzfeldt-Jakob (BCJ) este unaa tipurilor de boli prionice. Este o boală neurodegenerativă rapid progresivă, fatală, despre care se crede că este cauzată de o izoformă anormală a proteinei prionice. CJD apare la nivel mondial, iar statisticile estimează că 1 dintr-un milion de oameni sunt afectați în întreaga lume.
Prion bolile nu merg în același mod.scenariul, persoanele care suferă de aceeași leziune prionică pot diferi de epidemiologie și de patogeneză. Boala Creutzfeldt-Jakob este împărțită în mai multe tipuri.
Forma sporadică - durere la mutație, tuse, dureri de cap și memorie
Sporadic Boala Creutzfeldt-Jakob (SCAN) -cel mai frecvent tip de encefalopatie spongiformă transmisibilă la om, care reprezintă aproximativ 85% din cazurile de boli înregistrate de natură prionică. SBCYA are un curs foarte rapid al bolii - speranța medie de viață după apariția simptomelor este de numai șase luni. Mai mult de 90% dintre pacienți mor într-un an după apariția simptomelor. Incidența maximă apare la persoanele în vârstă de 60-70 de ani, iar la alte grupe de vârstă se întâmplă mult mai puțin frecvent. Una dintre ipotezele originii SCDM este opinia că aceasta este o boală neurodegenerativă spontană care rezultă dintr-o mutație somatică a genei PRNP sau o schimbare structurală accidentală în proteina PrP, determinând formarea PrPSc2. Studiile epidemiologice nu au evidențiat o legătură între forma sporadică de CJD și factorii de mediu.
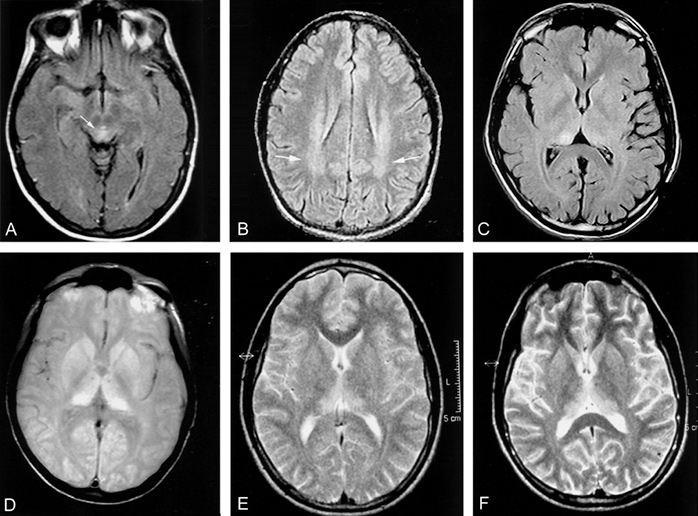 Snapshot mrt pacient CJD
Primele simptome ale SCAD sunt de obicei nespecifice: dureri de cap, stare generală de rău, tuse, amețeli și modificări ale comportamentului, starea de spirit sau pierderea memoriei. Pentru a confirma diagnosticul, timpul trebuie să treacă pentru ca din alte motive să apară sugestia naturii prionice. Semnele clinice clasice cu CJD sunt:
- scăderea rapidă a abilităților cognitive;
- ataxie (încălcarea coordonării mișcării diferitelor mușchi);
- mioclonie (contracții bruște rapide ale mușchilor individuali), care se termină cu mutism acinetic (inhibarea tuturor funcțiilor motorii, cu excepția mișcărilor de fixare a globilor oculari).
Diagnosticul final depinde de evaluarea manifestărilor clinice și de rezultatele testelor de laborator.
Mutismul acinetic- o afecțiune în care pacienții se oprescmișcă și urmărește ținta cu ochii, cu excepția reacției ochilor la stimuli sau fixarea prelungită a privirii, mușchii lor se contractă periodic rapid pe cont propriu sau sub influența unor factori externi. Pacienții suferă de incontinență și nu emit sunete sau doar zgomote nearticulate. Daca deglutitia persista, pacientii pot trai in aceasta afectiune cateva saptamani, chiar ani cu alti factori favorizanti, primind nutritie intravenos sau printr-un tub. În forma sporadică de BCJ, pacienții ajung în această stare în primele săptămâni de boală. În cele mai rapide scenarii, 10% dintre pacienți ajung în această stare în decurs de un an.
De mult timp, modul cel mai informativdiagnosticul a fost efectuat prin IRM difuzie-tensor. Această metodă este cea mai accesibilă, relativ neinvazivă și eficientă pentru schimbările precoce ale cortexului cerebral. SBKYa poate fi detectată prin markeri în membranele mucoase nazale, lichidul cefalorahidian, urină sau sânge, dar aceste teste adesea dau rezultate fals pozitive - proteina 14.3.3 nu este specifică fără apariția unei imagini clinice concomitente. Proteinograma este o metodă optimă nouă pentru diagnosticarea SCD, deoarece este cea mai sensibilă din toate cele de mai sus.
Proteine 14-3-3- o familie de molecule reglatoare găsitela toate eucariotele. Ele se leagă de o varietate de alte proteine, reglându-le funcțiile și influențând astfel multe procese, inclusiv reglarea ciclului celular, controlul metabolic, apoptoza și controlul transcripției genelor. Ele au fost descoperite în urmă cu mai bine de 40 de ani în timpul clasificării sistematice a proteinelor din țesutul nervos, unde conținutul lor depășește 1% din toate proteinele. Până în prezent, au fost descrise peste 300 de proteine țintă diferite capabile să interacționeze cu 14-3-3.
proteinogramma- un studiu care studiază relația cantitativă a soiurilor de proteine din sânge. Conceptul de proteină totală include toate proteinele posibile, în ciuda diferențelor lor de structură și funcție.
Formă ereditară a bolii Creutzfeldt-Jakobși insomnia familială fatală asociată cu mutații genetice, constituie doar 10% din toate cazurile de boli prionice. Multe studii indică faptul că calea generală a patogenezei unei boli poate fi obișnuită atât pentru formele sporadice, cât și pentru cele ereditare ale bolii prionice, cu excepția faptului că, în primul caz, transformarea proteinelor are loc fără participarea vreunui factor și nu este predeterminată de prezența mutației în genele.
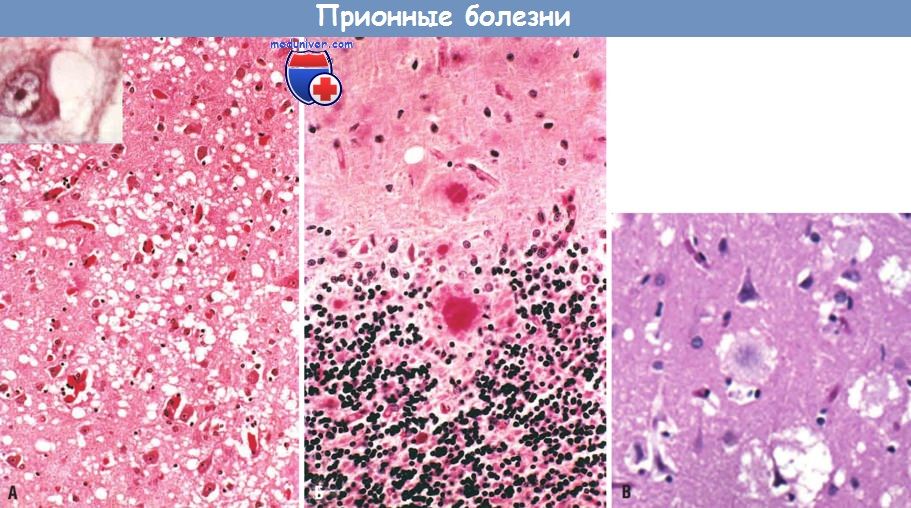 (A) Degenerarea de tip burete în cortexul mareemisfere. Inserție: neuroni care conțin vacuole. (B) Coaja cerebeloasă cu plăci kuru (reacția PAS), care constă din agregate PrPsc. (B) Plachete din substanța corticală, înconjurate de o zonă de degenerare în formă de spongioasă, cu o nouă variantă a bolii Creutzfeldt-Jakob.
Studii ale formelor ereditare de CJD și letaleinsomnia familială a oferit oamenilor de știință oportunitatea de a studia cursul eterogenității fenotipice (o varietate de "tulpini") de boală prionică. Deși multe alte boli neurodegenerative, cum ar fi boala Alzheimer, scleroza laterală amiotrofică și corecia Huntington, sunt destul de similare în fenotip, boala prionică include multe simptome clinic diferite.
fenotip- un set de caracteristici inerente unui anumit stadiu de dezvoltare a bolii. Fenotipul se formează pe baza genotipului.
polimorfism- capacitatea unor organisme de a exista în stări cu structuri interne diferite sau în forme externe diferite.
Cu boala ereditară de prioni, fenotipbolile vor fi determinate de efectul combinat al mutațiilor patogene, polimorfismul codonului 129 și tipul PrP Sc. Codonul 129 polimorfismul joacă un rol dublu în prezicerea rezultatului unei boli. Centrală în înțelegerea patogenezei bolii prionice este o cunoaștere detaliată și precisă a proceselor și condițiilor in vivo pentru formarea PrPSc, care conduce inevitabil la dezvoltarea și exprimarea bolii. Aceste cunoștințe vă vor permite să dezvoltați o strategie rațională și eficientă pentru intervenția terapeutică.
Noua variantă a CJD - de a fi infectat consumând o bucată de carne
Noua variantă a bolii Creutzfeldt-Jakob(nvCJD) a fost identificat pentru prima dată în 1996. Studiile ulterioare au susținut ipoteza că această formă este asociată cu encefalopatia spongiformă bovină. Cel mai probabil, pacienții au mâncat carne care conținea prioni patologici din creier de vacă.
Spre deosebire de forma sporadică, boala nuare o vârstă clară de infecție. Pacienții cu nCJD prezintă adesea și simptome psihiatrice, motiv pentru care uneori este diagnosticată greșit ca o tulburare mintală, mai degrabă decât o tulburare neurologică. Adevărata cauză a simptomelor psihiatrice constă în deficiența cognitivă, durerea constantă la nivelul membrelor, tulburările de adecvare a senzațiilor (parestezie sau disestezie), tulburările de vorbire sau de vedere.
Defectele se dezvoltă în 6-8 lunicontrolul sistemului muscular, dar în unele cazuri dezvoltarea bolii poate dura mai mult de 18 luni. Prin urmare, acest diagnostic este destul de dificil de pus atunci când apar primele semne ale bolii. Dacă pacientul experimentează mișcări necontrolate, probabilitatea unui diagnostic corect de nCJD crește. Spre deosebire de forma sporadică, care se caracterizează prin spasme musculare bruște în timpul tensiunii (mioclon), în cazul formei noi, atât distonia (un sindrom în care apare o contracție constantă a mușchilor spasmodi), cât și coreea (un sindrom caracterizat prin neregulate, sacadate, mișcări neregulate) sunt posibile.
Stadiul letal al noii forme este similar cu cel letalUn stadiu sporadic al bolii Creutzfeldt-Jakob, apare cu o pierdere progresivă a controlului muscular, ducând adesea la o stare de mutism akinetic.
Demența și CJD: cineva este bolnav și nici măcar nu știe despre asta
Spre deosebire de cei mai obișnuiți cei slabi de minteafecțiuni care durează de obicei ani pentru a se dezvolta, demența cu progresie rapidă se pot dezvolta în luni, săptămâni sau chiar zile și pot duce la deces. Forma sporadică a BCJ reprezintă 46,9% din toate cazurile înregistrate de demență cu progresie rapidă, iar forma genetică a bolilor prionice reprezintă 13,6%. Demența frontotemporală (FTD), degenerescenta corticobazală (CBD), boala Alzheimer (AD), demența cu corpi Lewy (DLB) și paralizia progresivă reprezintă 39% din toate cazurile.
De regulă, este prezentată forma sporadică de CJDo combinație de demență și simptome neurodegenerative sau psihiatrice. Disfuncțiile piramidale, cerebeloase și corticale focale sunt frecvente la astfel de pacienți. La o treime dintre pacienți, demența este precedată de plângeri de oboseală, cefalee, tulburări de somn, stare de rău, scădere în greutate, durere, depresie sau modificări de comportament.
Simptome neurologice, inclusiv ataxie,disestezia, demența sau tulburările musculare (coreea, mioclonia sau distonia) apar mai târziu. Majoritatea cazurilor de demență cu progresie rapidă fără alte simptome asociate apar la persoanele în vârstă din cauza tulburărilor metabolice sau a infecțiilor acute (pneumonie sau infecții ale tractului urinar). Prin urmare, înainte de a fi supuși testelor de laborator, medicii indică în primul rând demența cu progresie rapidă, fără un diagnostic clar. Verdictul final va depinde de rezultatele testelor și examinărilor; bolile vor diferi în funcție de tabloul clinic. Un EEG poate ajuta la excluderea activității convulsive în creier și poate ajuta la diagnosticarea altor afecțiuni, cum ar fi BCJ.
Evoluează rapid demențauna dintre cele mai dificile probleme neurologice. Diagnosticul diferențial este utilizat pe scară largă pentru a confirma diagnosticele definitive care pot fi legate de bolile neurodegenerative, autoimune, infecțioase și neoplazice. Chiar și cu o abordare atât de atentă la examinarea pacienților, un procent mic de cazuri sunt diagnosticate după moarte.
Familia insomnică fatală
Insomnia familială fatală este rarăboala prionică, care te privează literalmente de somn și duce la scăderea tuturor funcțiilor neuro-motorii și mentale. Există două forme ale acestei boli: genetice și sporadice.
Forma genetică este asociată cu o mutație care duce lala conversia proteinei PrP într-o proteină prionică. Sporadic apare spontan, fără nicio condiție prealabilă. Această boală diferă de alte boli prionice în zona daunelor - transformarea proteinelor prionice în cele patologice are loc în principal într-o parte a creierului - talamusul, care, printre altele, este responsabil de somn.
Vârsta medie de apariție a simptomelorforma genetică a insomniei familiale fatale - 40 de ani. Simptomele precoce includ dificultăți minore de a adormi și de a rămâne, spasme musculare, crampe și amorțeală. În timpul somnului, oamenii pot dormi neliniștiți: mișcă-și picioarele și brațele, se aruncă și se întorc. În cele din urmă, pacienții încetează să doarmă. Din această cauză, activitatea mentală scade și coordonarea musculară este pierdută (ataxie). Pacienții se confruntă cu creșterea tensiunii arteriale, creșterea ritmului cardiac și transpirație excesivă. Spre deosebire de alte boli prionice, nu există o degenerare spongiformă a substanței creierului în insomnia familială fatală. Principalele semne de afectare sunt degenerarea neuronală și glioza reactivă (formarea de „cicatrici” pe și în țesutul cerebral) în nucleii talamusului, precum și degenerarea neuronală în complexul de nuclee medulare oblongata.
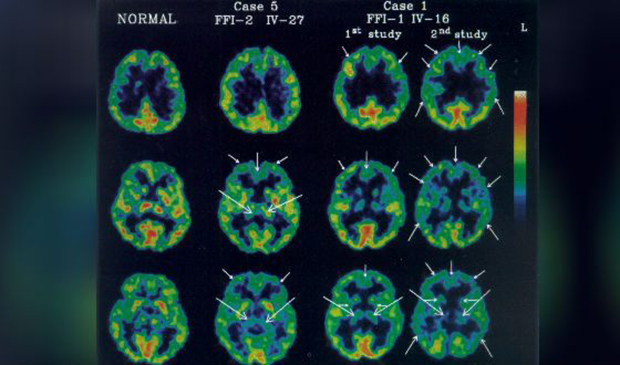 Brain bolnav cu insomnie fatală de familie
Diagnosticul insomniei familiale fatale înforma genetică este confirmată prin teste genetice. În cazuri sporadice, tulburările în tiparele de somn și anomaliile talamusului pot fi detectate prin polisomnografie și tomografie cu emisie de pozitroni (PET). Speranța medie de viață de la debutul primelor simptome ale bolii este de 3 ani, nu există tratament.
Lentă încetinită progresivă: simptome de mai mulți ani
Sindromul Gerstmann-Straussler-Scheinker esteo formă genetică rară de encefalopatie spongiformă transmisibilă, care a fost descrisă pentru prima dată de neurologi austrieci în 1936. Sindromul apare cel mai adesea între 40 și 50 de ani și este cauzat de mutații ale genelor proteinei prionice PRNP de pe cromozomul 20.
Imaginea clinică a sindromului este similarăo formă sporadică de CJD, dar diferă în funcție de durată și de demență lent progresivă, împreună cu alte simptome. Sindromul Gerstmann-Straussler-Sheinker poate dura câteva luni sau mai mulți ani, speranța medie de viață fiind de 5 ani. Este posibil să se diagnosticheze boala chiar și în stadiile incipiente prin imagistica prin rezonanță magnetică. RMN va prezenta schimbări spongioase în cortex și proliferarea celulelor gliale.
Celulele gliale sau neuroglia- o colecție de celule auxiliare ale țesutului nervos. Reprezintă aproximativ 40% din volumul sistemului nervos central. Numărul de celule gliale din creier este aproximativ egal cu numărul de neuroni.
Celulele gliale au funcții comune și, în parte,origine (excepție - microglia). Ele constituie un microclimat specific pentru neuroni, oferind condiții pentru generarea și transmiterea impulsurilor nervoase, precum și realizarea unei părți a proceselor metabolice ale neuronului însuși.
Detectarea bolii prionice este de ajunsintensivă a muncii, dat fiind că, dacă diagnosticul este confirmat, pacientul nu mai poate ajuta, iar spitalele pierd milioane de ruble. Și cel mai rău lucru este că toți oamenii de pe Pământ sunt în pericol. Prionii nu vor cruța pe nimeni. Prin urmare, nu încercați umplutura după ce a fost sărat. Nu mancati curajul si creierul de vaci si porci si vizitati medicul la timp. În cele din urmă, un RMN nu va minți.