Са појавом интернета и бесплатних медија, људи су почели да уче све више о смртоносним болестима -
Шта је прионска болест
Прионске болести - такође се зовуТрансмисивне спонгиформне енцефалопатије су породица ретких, прогресивних неуродегенеративних болести које погађају и људе и животиње. Одликују их:
- дуг период инкубације;
- карактеристично спужвасто попуштање можданог ткива повезаног са губитком неурона;
- неспособност имуног система да одговори на инфекцију покретањем запаљеног процеса.
Прионске болести утичу и на људе и на животиње, напредују брзо и увек доводе до смрти.
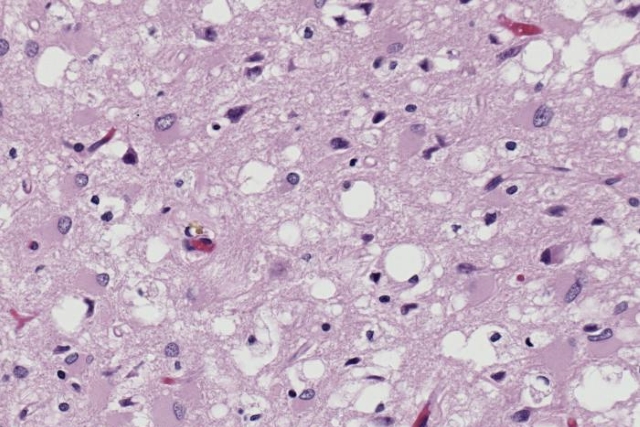 Приони у макроу
Узрочник болести су приони, врста протеина саабнормална терцијарна структура, која не садржи нуклеинске киселине. Сам термин се односи на патолошке патогене агенсе који су способни да изазову абнормално савијање специфичних нормалних ћелијских протеина, који се називају прионски протеини, који се најчешће налазе у мозгу. Функције ових нормалних прионских протеина још увек нису у потпуности схваћене.
Цреутзфелдт-Јакобова болест— ЦЈД, спастична псеудосклероза, синдром кортикостриоспиналне дегенерације, трансмисивна спонгиформна енцефалопатија, кравље лудило.
Ово је прогресивна дегенеративна болестцеребрални кортекс, базалне ганглије и кичмена мождина. Сматра се главном манифестацијом спонгиформне енцефалопатије (прионска болест). Не постоји лек. ЦЈД погађа људе свих националности и раса, мушкарце и жене, одрасле и децу.
Прион протеини- нормални протеини који су присутни усвака особа. Али постоје одређене групе људи који имају генетску мутацију која их предиспонира на синтезу патогеног прионског протеина. Прионске болести се такође могу пренети директном инфекцијом, преношење се може десити и током операције, употребе људског хормона раста или конзумирања контаминираног меса. Ова врста инфекције се назива јатрогена и остаје у мањини у поређењу са другим облицима ЦЈД.
Проценат јатрогених случајева Цреутзфелдт-Јакобове болести у Националном истраживању ЦЈД &амп; Јединица за надзор у 177 пацијената.
- Хормон раста (соматотропин) - 53.1% (94 случаја).
- Дура матер (укључујући исхрану) - 38,9% (69 случајева).
- Гонадотропни хормон - 2,25% (4 случаја).
- Неурохируршка инструментација - 2,25% (4 случаја).
- Трансплантација рожнице - 1.69% (3 случаја).
- Електроде за стереоелектроенцефалографију - 1,12% (2 случаја).
- Трансплантација јетре - 0,56% (1 случај).
Постоје случајеви инфекције који нисукласификовани за било који од два горе наведена разлога, у ком случају се сматрају спорадичним, односно, настали су спонтано и независно, због околности које су независне од генетике или спољних фактора.
Др. Оибек Тургунхузхаев, шефСмернице за неурорехабилитацију у Интердисциплинарном центру за рехабилитацију (Москва), каже да се коначна дијагноза особе са сумњом на прионску болест заснива на процени клиничких знакова и симптома и бројних пратећих студија. Дуго времена, једини метод за потврду дијагнозе био је електроенцефалографија. Али пошто је укупна осетљивост ове методе ограничена, корисност ове студије је доведена у питање.
Зашто у Русији не стављате ову дијагнозу
Прионске болести су неизлечиве, неизбежнефаталне. Осим тога, проблем је што је за постављање поуздане дијагнозе неопходна обдукција. Свака обдукција представља ризик за патолога, јер је било случајева јатрогене инфекције специјалиста од преминулих пацијената.
По налогу Роспотребнадзора, то је особаобољеле од прионске болести морају бити пријављене у року од два сата. Истовремено, успостављање такве дијагнозе води, према руским упутствима, одлагање све опреме са којом је пацијент био у контакту. Због тога, када је Медуза испричала случај једног од пацијената са ЦЈД-ом, све клинике су рекле да немају опрему за посматрање таквих пацијената. У ствари, то је само начин да не изгубите милионе рубаља, чак и да обришете МРИ машину. Ако се ради о стотинама дијагноза прионске болести (на примјер, у САД се годишње регистрира 300 случајева, можда и више), онда би то било питање губитка милијарди рубаља за руске болнице и буџет. Зато дијагноза није званично направљена, доктори не желе да причају о томе, јер не постоји званична наредба да се дијагноза не може направити. Као резултат тога, испоставља се да постоји болест, смрт, а нема разлога за рођаке и умируће људе.
Нико им неће рећи да су највјероватније рођацивећ инфициран. Нико неће рећи да не можете пробати сирово месо или јести сирово месо, посебно мозак. Такође, пошто дијагноза није постављена, могуће је случајно пресадити орган пацијента са прионском болешћу, чиме се зарази друга особа. Може се појавити и путем хируршког инструмента (било је таквих случајева, више о овоме ниже).
Када смо бар некога замолили да нам кажеприонске болести, готово нико није био спреман да отворено говори. Тако смо анонимно разговарали са неурологом у једној од највећих московских болница. „Постоје два проблема са прионима. Прво, да би се поставила поуздана дијагноза, потребно је извршити обдукцију. Иако формално (по руским смерницама, на пример), обдукција се може обавити, додуше под посебним условима. Свака обдукција је наравно додатни ризик за патологе, јер су описани случајеви заразе патолога од преминулих пацијената. нико не жели да пребаци ризик на њих.
Друго, пошто су прионске инфекције тешкетечне, неизлечиве болести (иако са прилично компликованим начином преноса), у нашој земљи су прилично компликовани закони за регистрацију и управљање таквим пацијентима; случајеви морају бити пријављени у случају откривања у року од скоро два сата, након постављања дијагнозе, потребно је извршити уништење дијела скупе опреме, која, како се може испоставити, није ни лежала поред пацијента, поново издати документе и тако даље.
Прилично тужно, али ипак истинито, чињеница је да исправна дијагноза није битна за пацијента. Још увијек нема лијека. "
Цреутзфелдт-Јакобова болест
Кројцфелд-Јакобова болест (ЦЈД) је једнаод врста прионских болести. То је брзо прогресивна, фатална неуродегенеративна болест за коју се верује да је узрокована абнормалном изоформом прионског протеина. ЦЈД се јавља широм света и статистике процењују да је 1 од милион људи погођено широм света.
Прионске болести не иду истим путем.сценарија, особе које пате од исте лезије приона могу се разликовати од епидемиологије и патогенезе. Цреутзфелдт-Јакобова болест је подељена на неколико типова.
Спорадични облик - бол од мутација, кашаљ, главобоља и губитак памћења
Спорадична Цреутзфелдт-Јакобова болест (СЦАН) -најчешћи тип трансмисивне спонгиформне енцефалопатије код људи, што чини око 85% случајева регистрованих болести прионске природе. СБЦИА има веома брз ток болести - просечан животни век после појаве симптома је само шест месеци. Више од 90% пацијената умире у року од годину дана након појаве симптома. Врхунска инциденција се јавља код старијих особа од 60 до 70 година, у другим старосним групама се дешава много рјеђе. Једна од хипотеза о пореклу СЦДМ је мишљење да је ово спонтана неуродегенеративна болест која је резултат соматске мутације ПРНП гена или случајне структурне промене ПрП протеина, узрокујући формирање ПрПСц2. Епидемиолошке студије нису откриле везу између спорадичног облика ЦЈД и фактора околине.
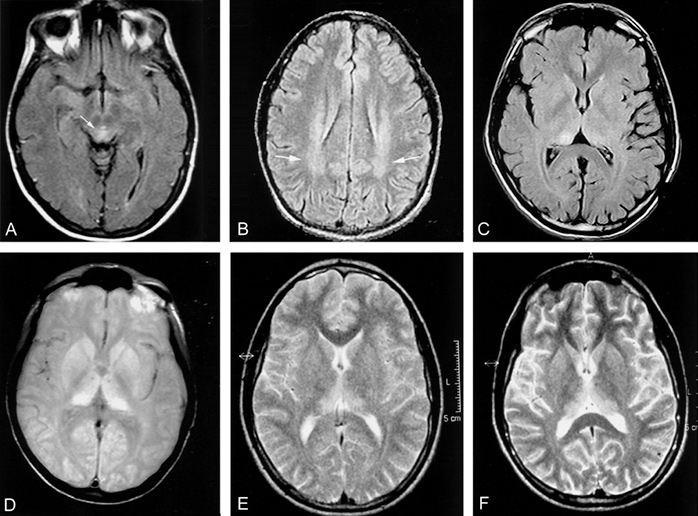 Снапсхот мрт пацијент ЦЈД
Први симптоми СЦАД-а су обично неспецифични: главобоља, слабост, кашаљ, вртоглавица и промене у понашању, расположењу или пропадању памћења. Да би потврдили дијагнозу, мора проћи вријеме да се из других разлога чини да предлажу прионску природу. Класични клинички знаци код ЦЈД су:
- брзо опадање когнитивних способности;
- атаксија (нарушавање координације кретања различитих мишића);
- миоклонус (брзе изненадне контракције појединих мишића), које се завршавају акинетичким мутизмом (инхибиција свих моторичких функција, осим фиксирајућих покрета очних јабучица).
Коначна дијагноза зависи од процене клиничких манифестација и резултата лабораторијских тестова.
Акинетиц Мутисм- стање у којем пацијенти престајупомерају и прате мету очима, са изузетком реакције очију на надражаје или продужену фиксацију погледа, њихови мишићи се периодично брзо контрахују сами или под утицајем спољашњих фактора. Пацијенти пате од инконтиненције и не испуштају звукове или само неартикулисане звукове. Ако се гутање настави, пацијенти могу да живе у овом стању неколико недеља, чак и година уз друге повољне факторе, примајући исхрану интравенозно или преко сонде. У спорадичном облику ЦЈД, пацијенти достижу ово стање током првих недеља болести. У најбржим сценаријима, 10% пацијената достигне ово стање у року од годину дана.
Дуго времена најинформативнији начиндијагноза је извршена дифузионо-тензорском МРИ. Ова метода је најприступачнија, релативно неинвазивна и ефикасна за ране промене у можданој кори. СБКИа се може детектовати преко маркера у носној слузници, цереброспиналној течности, урину или крви, али ови тестови често дају лажно позитивне резултате - протеин 14.3.3 није специфичан без појаве пратеће клиничке слике. Протеограм је нова оптимална метода за дијагностиковање СЦД, јер је она најосетљивија од свих горе наведених.
Протеини 14-3-3- пронађена породица регулаторних молекулакод свих еукариота. Они се везују за низ других протеина, регулишући њихове функције и на тај начин утичу на многе процесе, укључујући регулацију ћелијског циклуса, метаболичку контролу, апоптозу и контролу транскрипције гена. Откривени су пре више од 40 година током систематске класификације протеина у нервном ткиву, где њихов садржај прелази 1% свих протеина. До данас је описано више од 300 различитих циљних протеина способних за интеракцију са 14-3-3.
Протеинограм- студија која проучава квантитативни однос протеинских сорти у крви. Концепт укупног протеина укључује све могуће протеине, упркос њиховим разликама у структури и функцији.
Наследни облик Цреутзфелдт-Јакобове болестии фатална породична несаница повезана са генетским мутацијама, чине само 10% свих случајева прионских болести. Многе студије показују да општи пут у патогенези болести може бити заједнички и за спорадичне и за наследне облике прионске болести, осим што се у првом случају трансформација протеина одвија без учешћа било којих фактора, и није предодређена присуством мутације. у генима.
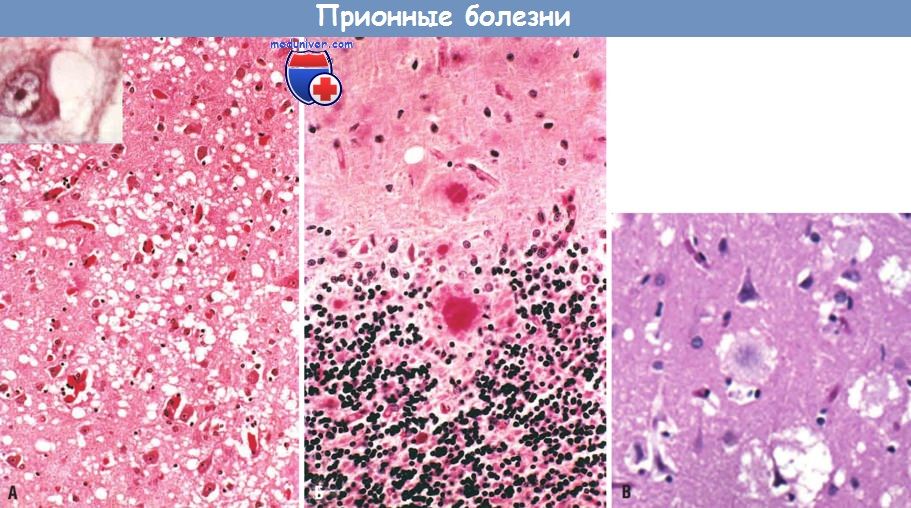 (А) дегенерација налик на спужву у кортексу великехемиспхерес. Уметак: неурони који садрже вакуоле. (Б) Кора малог мозга са куру плаковима (ПАС реакција), који се састоје од ПрПсц агрегата. (Б) Плакете у кортикалној супстанци, окружене зубасто-дегенерационом зоном, са новом варијантом Цреутзфелдт-Јакобове болести.
Студије наследних облика ЦЈД и фаталнепородична несаница омогућила је научницима да проуче ток фенотипске хетерогености (различите врсте) прионске болести. Иако су многе друге неуродегенеративне болести, као што су Алцхајмерова болест, амиотрофна латерална склероза и Хунтингтонова хореа, прилично сличне у фенотипу, прионска болест укључује многе клинички различите симптоме.
Фенотип- скуп карактеристика инхерентних у одређеној фази развоја болести. Фенотип се формира на основу генотипа.
Полиморфизам- способност неких организама да постоје у стањима са различитим унутрашњим структурама или у различитим спољашњим облицима.
Са наследном прионском болешћу, фенотипболести ће се одредити комбинованим дејством патогених мутација, полиморфизмом кодона 129 и типом ПрП Сц. Полиморфизам кодона 129 игра двоструку улогу у предвиђању исхода болести. Централно за разумевање патогенезе прионске болести је детаљно и тачно познавање процеса и услова ин виво за формирање ПрП Сц, што неминовно доводи до развоја и експресије болести. Ово знање ће вам омогућити да развијете рационалну и ефикасну стратегију за терапеутске интервенције.
Нова варијанта ЦЈД-а - заразити се једући комад меса
Нова варијанта Цреутзфелдт-Јакобове болести(нвЦЈД) је први пут идентификован 1996. године. Накнадне студије су подржале хипотезу да је овај облик повезан са говеђом спонгиформном енцефалопатијом. Највероватније, пацијенти су јели месо које садржи патолошке прионе крављег мозга.
За разлику од спорадичног облика, болест нијеима јасну старост инфекције. Пацијенти са нЦЈД често такође показују психијатријске симптоме, због чега се понекад погрешно дијагностикује као ментални поремећај, а не као неуролошки поремећај. Прави узрок психијатријских симптома лежи у когнитивним поремећајима, сталним боловима у удовима, поремећајима адекватности сензација (парестезија или дисестезија), поремећајима говора или вида.
Дефекти се развијају у року од 6-8 месециконтролу мишићног система, али у неким случајевима развој болести може трајати више од 18 месеци. Због тога је ову дијагнозу прилично тешко поставити када се појаве први знаци болести. Ако пацијент доживљава неконтролисане покрете, повећава се вероватноћа тачне дијагнозе нЦЈД. За разлику од спорадичне форме, коју карактеришу изненадни грчеви мишића током напетости (миоклонус), у случају нове форме јављају се и дистонија (синдром у коме се јавља стална грчевита контракција мишића) и хореја (синдром који карактерише несталан, трзав, могући су неправилни покрети. .
Смртоносни стадијум новог облика сличан је леталномСтадијум спорадичне Цреутзфелдт-Јакобове болести, јавља се са прогресивним губитком контроле мишића, што често доводи до стања акинетичког мутизма.
Деменција и ЦЈД: неко је болестан и не зна за то
За разлику од обичних слабоумнихстања за које су обично потребне године да се развију, брзо напредујућа деменција се може развити месецима, недељама или чак данима и довести до смрти. Спорадични облик ЦЈД чини 46,9% свих регистрованих случајева брзо напредујуће деменције, а генетски облик прионских болести 13,6%. Фронтотемпорална деменција (ФТД), кортикобазална дегенерација (ЦБД), Алцхајмерова болест (АД), деменција са Левијевим телима (ДЛБ) и прогресивна парализа чине 39% свих случајева.
По правилу је представљен спорадични облик ЦЈДкомбинација деменције и неуродегенеративних или психијатријских симптома. Пирамидална, церебеларна и фокална кортикална дисфункција су честа код таквих пацијената. Код трећине пацијената деменцији претходе притужбе на умор, главобољу, поремећај сна, малаксалост, губитак тежине, бол, депресију или промене у понашању.
Неуролошки симптоми, укључујући атаксију,касније се јављају дисестезија, деменција или поремећаји мишића (хореја, миоклонус или дистонија). Већина случајева деменције која брзо напредује без других повезаних симптома јавља се код старијих људи због метаболичких поремећаја или акутних инфекција (пнеумонија или инфекције уринарног тракта). Стога, пре него што се подвргну лабораторијским претрагама, лекари првенствено указују на брзо напредујућу деменцију без јасне дијагнозе. Коначна пресуда зависиће од резултата тестова и прегледа, болести ће се разликовати у зависности од клиничке слике. ЕЕГ може помоћи да се искључи активност нападаја у мозгу и помогне у дијагностици других стања као што је ЦЈД.
Брзо напредује присутна деменцијаједан од најтежих неуролошких проблема. Диференцијална дијагноза се широко користи за потврђивање дефинитивних дијагноза које се могу односити на неуродегенеративне, аутоимуне, инфективне и неопластичне болести. Чак и уз тако пажљив приступ испитивању пацијената, мали постотак случајева се дијагностицира након смрти.
Фатална породична несаница
Фатална породична несаница је реткаприонска болест, која вас буквално лишава сна и доводи до смањења свих неуро-моторних и менталних функција. Постоје два облика ове болести: генетски и спорадични.
Генетски облик је повезан са мутацијом која доводи додо конверзије ПрП протеина у прионски протеин. Спорадично се јавља спонтано, без икаквих предуслова. Ова болест се разликује од других прионских болести у области оштећења - трансформација прионских протеина у патолошке углавном се дешава у једном делу мозга - таламусу, који је, између осталог, одговоран за спавање.
Просечна старост појаве симптомагенетски облик фаталне породичне несанице - 40 година. Рани симптоми укључују мање потешкоће при паду и спавању, трзање мишића, грчеве и утрнулост. Током спавања, људи могу спавати немирно: померати ноге и руке, бацати се и окретати. На крају, пацијенти престају да спавају. Због тога се смањује ментална активност и губи координација мишића (атаксија). Пацијенти доживљавају повећан крвни притисак, убрзан рад срца и прекомерно знојење. За разлику од других прионских болести, код фаталне породичне несанице нема спонгиформне дегенерације мождане супстанце. Главни знаци оштећења су неуронска дегенерација и реактивна глиоза (формирање „ожиљака“ на и у можданом ткиву) у језгрима таламуса, као и дегенерација неурона у комплексу језгара продужене мождине.
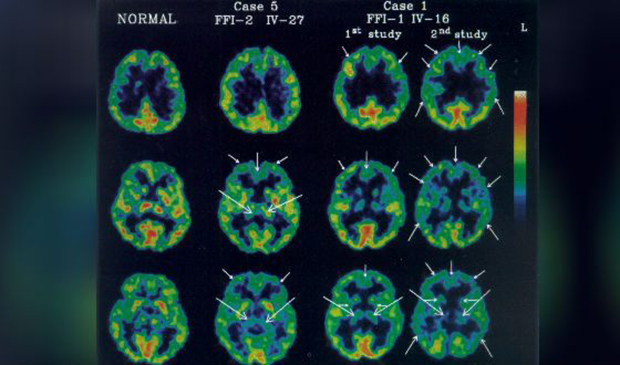 Браин Сицк витх Фатал Фамили Инсомниа
Дијагноза фаталне породичне несанице угенетски облик се потврђује генетским тестирањем. У спорадичним случајевима, поремећаји у обрасцима спавања и абнормалности у таламусу могу се открити полисомнографијом и позитронском емисионом томографијом (ПЕТ). Просечан животни век од појаве првих симптома болести је 3 године, нема лечења.
Споро напредујућа деменција: симптоми током неколико година
Герстманн-Страусслер-Сцхеинкер синдром јередак генетски облик трансмисивне спонгиформне енцефалопатије, који су први описали аустријски неуролози 1936. године. Синдром се најчешће јавља између 40. и 50. године и узрокован је мутацијама гена ПРНП прионских протеина на 20. хромозому.
Клиничка слика синдрома је сличнаспорадични облик ЦЈД, али се разликује по трајању и полако прогресивној деменцији, заједно са другим симптомима. Герстманн-Страусслер-Схеинкер-ов синдром може трајати неколико мјесеци или неколико година, просјечни животни вијек је 5 година. Могуће је дијагностиковати болест чак иу раним фазама помоћу магнетне резонанције. МРИ ће показати спужвасте промене у кортексу и пролиферацију глијалних ћелија.
Глијалне ћелије или неуроглиа- колекција помоћних ћелија нервног ткива. Чини око 40% запремине централног нервног система. Број глијалних ћелија у мозгу је приближно једнак броју неурона.
Глијалне ћелије имају заједничке функције и, делимично,порекло (изузетак - микроглија). Они чине специфично микроокружење за неуроне, обезбеђујући услове за генерисање и пренос нервних импулса, као и спровођење дела метаболичких процеса самог неурона.
Детекција прионске болести је довољнарадно интензивна, с обзиром да ако се дијагноза потврди, пацијент више није у стању да помогне, а болнице губе милионе рубаља. Најгоре је што су сви људи на Земљи у опасности. Приони никога неће поштедети. Зато не пробајте надев након што сте га солили. Немојте јести цријева и мозгове крава и свиња, и посјетите лијечника на вријеме. На крају, МР неће лагати.