ด้วยการถือกำเนิดของอินเทอร์เน็ตและสื่อเสรี ผู้คนเริ่มเรียนรู้เกี่ยวกับโรคร้ายแรงมากขึ้นเรื่อยๆ -
โรคพรีออนคืออะไร
โรคพรีออน - เรียกอีกอย่างว่าโรคไข้สมองอักเสบแบบสปองจิฟอร์มที่ถ่ายทอดได้เป็นกลุ่มของโรคที่เกิดจากความเสื่อมของระบบประสาทที่หายากและลุกลามซึ่งส่งผลกระทบต่อทั้งมนุษย์และสัตว์ มีความโดดเด่นด้วย:
- ระยะฟักตัวนาน
- ลักษณะเป็นรูพรุนหลวมของเนื้อเยื่อสมองที่เกี่ยวข้องกับการสูญเสียของเซลล์ประสาทนั้น
- ความล้มเหลวของระบบภูมิคุ้มกันในการตอบสนองต่อการติดเชื้อโดยเริ่มกระบวนการอักเสบ
โรคพรีออนส่งผลกระทบต่อทั้งมนุษย์และสัตว์ความก้าวหน้าอย่างรวดเร็วและนำไปสู่ความตาย
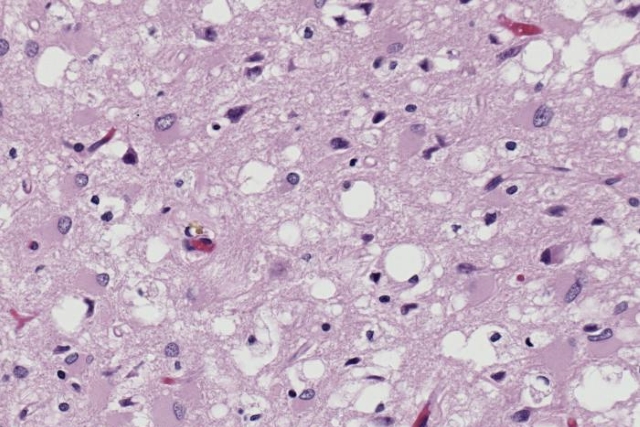 พรีออนในมาโคร
สาเหตุของโรคคือพรีออนซึ่งเป็นโปรตีนชนิดหนึ่งที่มีโครงสร้างตติยภูมิผิดปกติไม่มีกรดนิวคลีอิก คำนี้หมายถึงสารก่อโรคทางพยาธิวิทยาที่สามารถทำให้เกิดการพับของโปรตีนเซลล์ปกติจำเพาะอย่างผิดปกติ ซึ่งเรียกว่าโปรตีนพรีออน ซึ่งพบบ่อยที่สุดในสมอง การทำงานของโปรตีนพรีออนปกติเหล่านี้ยังไม่เป็นที่เข้าใจอย่างสมบูรณ์
โรค Creutzfeldt-Jakob- CJD, โรคไขสันหลังอักเสบกระตุก, กลุ่มอาการเสื่อมของคอร์ติโคสเตริโอกระดูกสันหลัง, โรคสมองจากโรคสปองจิฟอร์มที่ถ่ายทอดได้, โรควัวบ้า
นี่คือโรคความเสื่อมที่ก้าวหน้าเปลือกสมอง, ปมประสาทฐานและไขสันหลัง ถือเป็นอาการหลักของโรคไข้สมองอักเสบสปองจิฟอร์ม (โรคพรีออน) ไม่มีทางรักษาได้ CJD ส่งผลกระทบต่อผู้คนทุกเชื้อชาติและทุกเชื้อชาติ ทั้งชายและหญิง ผู้ใหญ่และเด็ก
โปรตีนพรีออน- โปรตีนปกติที่มีอยู่ในนั้นทุกคน แต่มีกลุ่มคนบางกลุ่มที่มีการกลายพันธุ์ทางพันธุกรรมที่โน้มเอียงไปสู่การสังเคราะห์โปรตีนพรีออนที่ทำให้เกิดโรค โรคพรีออนสามารถแพร่เชื้อผ่านการติดเชื้อโดยตรง และการแพร่เชื้อยังสามารถเกิดขึ้นได้ในระหว่างการผ่าตัด การใช้ฮอร์โมนการเจริญเติบโตของมนุษย์ หรือการบริโภคเนื้อสัตว์ที่ปนเปื้อน การติดเชื้อประเภทนี้เรียกว่า iatrogenic และยังคงอยู่ในส่วนน้อยเมื่อเทียบกับ CJD รูปแบบอื่น
ร้อยละของกรณี iatrogenic ของโรค Creutzfeldt – Jakob ในการวิจัย CJD แห่งชาติ - หน่วยเฝ้าระวังผู้ป่วย 177 ราย
- ฮอร์โมนการเจริญเติบโต (somatotropin) - 53.1% (94 ราย)
- Dura mater (รวมการกิน) - 38.9% (69 ราย)
- ฮอร์โมน Gonadotropic - 2.25% (4 ราย)
- เครื่องมือประสาท - 2.25% (4 ราย)
- การปลูกถ่ายกระจกตา - 1.69% (3 ราย)
- อิเล็กโทรดสำหรับสเตอริโออิเลคทรอนิคกราฟิค - 1.12% (2 ราย)
- การปลูกถ่ายตับ - 0.56% (1 ราย)
มีกรณีของการติดเชื้อที่ไม่เป็นจำแนกได้ด้วยเหตุผลสองประการดังกล่าวข้างต้นซึ่งในกรณีนี้พวกเขาถูกพิจารณาเป็นระยะ ๆ นั่นคือพวกเขาเกิดขึ้นเองและเป็นอิสระเนื่องจากสถานการณ์ที่เป็นอิสระจากพันธุกรรมหรือปัจจัยภายนอก
ดร. Oybek Turgunhuzhaev หัวหน้าคำแนะนำสำหรับการฟื้นฟูระบบประสาทที่ศูนย์สหวิทยาการฟื้นฟู (มอสโก) กล่าวว่าการวินิจฉัยขั้นสุดท้ายของบุคคลที่สงสัยว่าเป็นโรคพรีออนใด ๆ จะขึ้นอยู่กับการประเมินอาการและอาการแสดงทางคลินิกและการศึกษาสนับสนุนจำนวนมาก เป็นเวลานานวิธีเดียวที่จะยืนยันการวินิจฉัยก็คือ แต่เนื่องจากความไวโดยรวมของวิธีนี้มี จำกัด ดังนั้นจึงมีการสอบถามถึงประโยชน์ของการศึกษานี้
ทำไมในรัสเซียไม่นำการวินิจฉัยนี้
โรคพรีออนรักษาไม่หายและหลีกเลี่ยงไม่ได้ร้ายแรง. นอกจากนี้ปัญหาก็คือเพื่อให้การวินิจฉัยที่เชื่อถือได้นั้นจำเป็นต้องทำการชันสูตรพลิกศพ การชันสูตรพลิกศพใด ๆ ถือเป็นความเสี่ยงสำหรับนักพยาธิวิทยาเนื่องจากมีกรณีของการติดเชื้อ iatrogenic ของผู้เชี่ยวชาญจากผู้ป่วยที่เสียชีวิต
ตามคำสั่งของ Rospotrebnadzor นั่นคือบุคคลป่วยด้วยโรคพรีออนจะต้องได้รับแจ้งภายในสองชั่วโมง ในเวลาเดียวกันสถานประกอบการของการวินิจฉัยนำไปสู่ตามคำแนะนำของรัสเซียการกำจัดของอุปกรณ์ทั้งหมดที่ผู้ป่วยอยู่ในการติดต่อ นั่นคือเหตุผลที่เมดูซ่าบอกกรณีของหนึ่งในผู้ป่วยที่มี CJD คลินิกทั้งหมดบอกว่าพวกเขาไม่ได้มีอุปกรณ์ที่จะสังเกตผู้ป่วยดังกล่าว ในความเป็นจริงมันเป็นวิธีที่จะไม่สูญเสียเงินล้านรูเบิลแม้แต่การตัดทิ้งเครื่อง MRI หากมีการวินิจฉัยโรคพรีออนนับร้อย (ตัวอย่างเช่นในสหรัฐอเมริกามีผู้ลงทะเบียน 300 รายต่อปีหรือมากกว่านั้น) มันจะเป็นปัญหาของการเสียเงินพันล้านรูเบิลไปที่โรงพยาบาลรัสเซียและงบประมาณ นั่นคือสาเหตุที่การวินิจฉัยไม่ได้เกิดขึ้นอย่างเป็นทางการแพทย์ไม่ต้องการพูดคุยเกี่ยวกับเรื่องนี้เนื่องจากไม่มีคำสั่งอย่างเป็นทางการที่ไม่สามารถทำการวินิจฉัยได้ ผลก็คือปรากฎว่ามีโรคมีความตายและไม่มีเหตุผลสำหรับญาติและคนที่กำลังจะตาย
ไม่มีใครจะบอกพวกเขาว่าเป็นไปได้ว่าญาติส่วนใหญ่ติดเชื้อแล้ว ไม่มีใครจะบอกว่าคุณไม่สามารถลองเนื้อสับดิบหรือกินเนื้อดิบโดยเฉพาะสมอง นอกจากนี้เนื่องจากไม่ได้ทำการวินิจฉัยจึงเป็นไปได้ที่จะทำการย้ายอวัยวะของผู้ป่วยที่เป็นโรคพรีออนโดยบังเอิญ นอกจากนี้ยังสามารถเกิดขึ้นผ่านเครื่องมือผ่าตัด (มีกรณีเช่นนี้เพิ่มเติมเกี่ยวกับเรื่องนี้ด้านล่าง)
เมื่อเราถามอย่างน้อยก็ใครสักคนที่จะบอกเราเกี่ยวกับโรคพรีออน แทบไม่มีใครกล้าพูดอย่างเปิดเผย ดังนั้นเราจึงพูดคุยกับนักประสาทวิทยาในโรงพยาบาลที่ใหญ่ที่สุดแห่งหนึ่งในมอสโกโดยไม่เปิดเผยตัวตน “มีปัญหาสองประการกับพรีออน ประการแรก เพื่อให้การวินิจฉัยที่เชื่อถือได้ จำเป็นต้องทำการชันสูตรพลิกศพ แม้ว่าอย่างเป็นทางการ (ตามแนวทางของรัสเซีย) การชันสูตรพลิกศพสามารถทำได้แม้ว่าจะอยู่ภายใต้เงื่อนไขพิเศษก็ตาม การชันสูตรศพใดๆ ก็ตามถือเป็นความเสี่ยงเพิ่มเติมสำหรับนักพยาธิวิทยา เนื่องจากมีการระบุกรณีของนักพยาธิวิทยาที่ติดเชื้อจากผู้ป่วยที่เสียชีวิตแล้ว ไม่มีใครอยากโอนความเสี่ยงให้พวกเขา
ประการที่สองเนื่องจากการติดเชื้อพรีออนเป็นเรื่องยากโรคที่ไหลไม่ได้ (แม้ว่าจะเป็นวิธีการส่งสัญญาณที่ค่อนข้างซับซ้อน) ในประเทศของเราเป็นกฎหมายที่ค่อนข้างซับซ้อนและน่าเศร้าสำหรับการลงทะเบียนและจัดการผู้ป่วยดังกล่าว กรณีต้องรายงานในกรณีของการตรวจสอบภายในเกือบสองชั่วโมงหลังจากการวินิจฉัยมีความจำเป็นต้องดำเนินการทำลายส่วนหนึ่งของอุปกรณ์ราคาแพงซึ่งในขณะที่มันอาจกลายเป็นไม่ได้อยู่ข้างผู้ป่วยออกเอกสารใหม่และอื่น ๆ
ค่อนข้างน่าเศร้า แต่จริง ๆ แล้วความจริงก็คือการวินิจฉัยที่ถูกต้องไม่สำคัญสำหรับผู้ป่วย ยังไม่มีวิธีรักษา”
โรค Creutzfeldt-Jakob
โรค Creutzfeldt–Jakob (CJD) เป็นโรคหนึ่งประเภทของโรคพรีออน เป็นโรคที่เกิดจากความเสื่อมของระบบประสาทที่ลุกลามอย่างรวดเร็วและเป็นอันตรายถึงชีวิต ซึ่งเชื่อกันว่ามีสาเหตุมาจากไอโซฟอร์มที่ผิดปกติของโปรตีนพรีออน CJD เกิดขึ้นทั่วโลกและสถิติประมาณการว่า 1 ในล้านคนได้รับผลกระทบทั่วโลก
โรคพรีออนไม่ได้ไปในทางเดียวกันสถานการณ์คนที่ทุกข์ทรมานจากรอยโรคพรีออนเดียวกันอาจแตกต่างกันระบาดวิทยาและการเกิดโรค โรค Creutzfeldt-Jakob แบ่งออกเป็นหลายประเภท
รูปแบบประปราย - เจ็บจากการกลายพันธุ์, ไอ, ประสบอาการปวดหัวและความจำเสื่อม
โรค Creutzfeldt-Jakob เป็นระยะ ๆ (SCAN) -ชนิดที่พบมากที่สุดของ encephalopathy สปองจิฟอร์มที่ถ่ายทอดได้ในมนุษย์ซึ่งคิดเป็นประมาณ 85% ของกรณีของโรคที่ลงทะเบียนของธรรมชาติพรีออน SBCYA เป็นโรคที่รวดเร็วมาก - อายุขัยเฉลี่ยหลังจากเริ่มมีอาการเพียงหกเดือน ผู้ป่วยมากกว่า 90% เสียชีวิตภายในหนึ่งปีหลังจากเริ่มมีอาการ อุบัติการณ์สูงสุดเกิดขึ้นในผู้สูงอายุอายุ 60-70 ปีในกลุ่มอายุอื่น ๆ เกิดขึ้นน้อยกว่ามาก หนึ่งในสมมติฐานของต้นกำเนิดของ SCDM คือความคิดเห็นที่ว่านี่เป็นโรคทางระบบประสาทที่เกิดขึ้นเองซึ่งเป็นผลมาจากการกลายพันธุ์ของยีน PRNP ในร่างกายหรือการเปลี่ยนแปลงโครงสร้างของโปรตีน PrP โดยไม่ตั้งใจ การศึกษาทางระบาดวิทยาไม่ได้เปิดเผยความเชื่อมโยงระหว่างรูปแบบเป็นระยะ ๆ ของ CJD และปัจจัยด้านสิ่งแวดล้อม
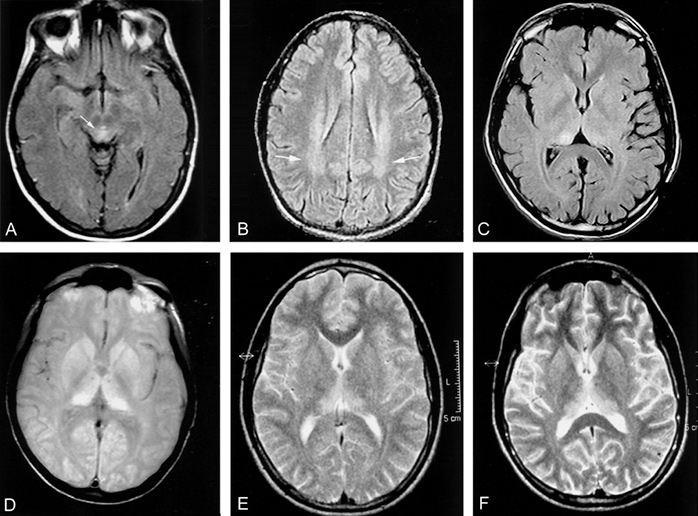 Snapshot mrt ผู้ป่วย CJD
อาการแรกของ SCAD มักจะไม่เฉพาะเจาะจง: ปวดศีรษะวิงเวียนไอเวียนศีรษะและการเปลี่ยนแปลงพฤติกรรมอารมณ์หรือความจำเสื่อม เพื่อยืนยันการวินิจฉัยเวลาจะต้องผ่านเพื่อเหตุผลอื่น ๆ ที่จะปรากฏให้เห็นลักษณะของพรีออน สัญญาณทางคลินิกคลาสสิกกับ CJD คือ:
- ความสามารถทางปัญญาลดลงอย่างรวดเร็ว
- ataxia (ละเมิดการประสานงานของการเคลื่อนไหวของกล้ามเนื้อต่างๆ);
- myoclonus (การหดตัวอย่างรวดเร็วของกล้ามเนื้อแต่ละมัด) ลงท้ายด้วย akinetic mutism (การยับยั้งการทำงานของมอเตอร์ทั้งหมด ยกเว้นการตรึงการเคลื่อนไหวของลูกตา)
การวินิจฉัยขั้นสุดท้ายขึ้นอยู่กับการประเมินอาการทางคลินิกและผลการทดสอบในห้องปฏิบัติการ
Mutkin ที่น่าสนใจ- ภาวะที่ผู้ป่วยหยุดเคลื่อนที่และติดตามเป้าหมายด้วยตา ยกเว้นปฏิกิริยาของดวงตาต่อสิ่งเร้าหรือการจ้องมองเป็นเวลานาน กล้ามเนื้อของกล้ามเนื้อจะหดตัวอย่างรวดเร็วเป็นระยะๆ ด้วยตนเองหรือภายใต้อิทธิพลของปัจจัยภายนอก ผู้ป่วยมีอาการกลั้นปัสสาวะไม่อยู่ และไม่มีเสียงหรือมีแต่เสียงที่ไม่มีเสียงพูด หากกลืนกินอย่างต่อเนื่อง ผู้ป่วยสามารถอยู่ในภาวะนี้ได้นานหลายสัปดาห์หรือหลายปีโดยมีปัจจัยสนับสนุนอื่นๆ โดยได้รับสารอาหารทางหลอดเลือดดำหรือทางสายยาง ในรูปแบบ CJD เป็นระยะ ๆ ผู้ป่วยจะเข้าสู่สภาวะนี้ในช่วงสัปดาห์แรกของโรค ในสถานการณ์ที่เร็วที่สุด 10% ของผู้ป่วยจะเข้าสู่ภาวะนี้ภายในหนึ่งปี
เป็นเวลานานเป็นวิธีที่ให้ข้อมูลมากที่สุดการวินิจฉัยดำเนินการโดย MRI ของการแพร่กระจาย วิธีนี้เป็นวิธีที่เข้าถึงได้ง่ายที่สุดไม่รุกรานและมีประสิทธิภาพสำหรับการเปลี่ยนแปลงในระยะเริ่มแรกในเยื่อหุ้มสมอง SBKYa สามารถตรวจพบได้ผ่านเครื่องหมายในเยื่อบุจมูก, น้ำไขสันหลัง, ปัสสาวะหรือเลือด แต่การทดสอบเหล่านี้มักจะให้ผลลัพธ์ที่ผิดพลาด - โปรตีน 14.3.3 ไม่เฉพาะเจาะจง Proteogram เป็นวิธีการที่เหมาะสมที่สุดในการวินิจฉัย SCD เนื่องจากเป็นวิธีที่อ่อนไหวที่สุดจากทั้งหมดข้างต้น
โปรตีน 14-3-3- พบกลุ่มโมเลกุลกำกับดูแลในยูคาริโอตทั้งหมด พวกมันจับกับโปรตีนอื่น ๆ หลากหลายชนิด ควบคุมการทำงานของพวกมันและมีอิทธิพลต่อกระบวนการหลายอย่าง รวมถึงการควบคุมวัฏจักรของเซลล์ การควบคุมเมตาบอลิซึม การตายของเซลล์ และการควบคุมการถอดรหัสยีน พวกเขาถูกค้นพบเมื่อ 40 กว่าปีที่แล้วในระหว่างการจำแนกประเภทโปรตีนในเนื้อเยื่อประสาทอย่างเป็นระบบซึ่งมีเนื้อหาเกิน 1% ของโปรตีนทั้งหมด จนถึงปัจจุบัน มีการอธิบายโปรตีนเป้าหมายที่แตกต่างกันมากกว่า 300 ชนิดที่สามารถโต้ตอบกับ 14-3-3 ได้
proteinogramma- การศึกษาที่ศึกษาความสัมพันธ์เชิงปริมาณของพันธุ์โปรตีนในเลือด แนวคิดเรื่องโปรตีนทั้งหมดประกอบด้วยโปรตีนที่เป็นไปได้ทั้งหมด แม้ว่าจะมีโครงสร้างและหน้าที่ต่างกันก็ตาม
รูปแบบทางพันธุกรรมของโรค Creutzfeldt-Jakobและโรคนอนไม่หลับในครอบครัวที่ถึงแก่ชีวิตที่เกี่ยวข้องกับการกลายพันธุ์ทางพันธุกรรมมีเพียง 10% ของทุกกรณีของโรคพรีออน การศึกษาจำนวนมากชี้ให้เห็นว่าเส้นทางทั่วไปในการเกิดโรคของโรคสามารถพบได้ทั่วไปในรูปแบบของโรคพรีออนทั้งแบบประปรายและทางพันธุกรรมยกเว้นในกรณีแรกการเปลี่ยนแปลงโปรตีนเกิดขึ้นโดยไม่มีการมีส่วนร่วมของปัจจัยใด ๆ และไม่ได้กำหนดไว้ล่วงหน้า ในยีน
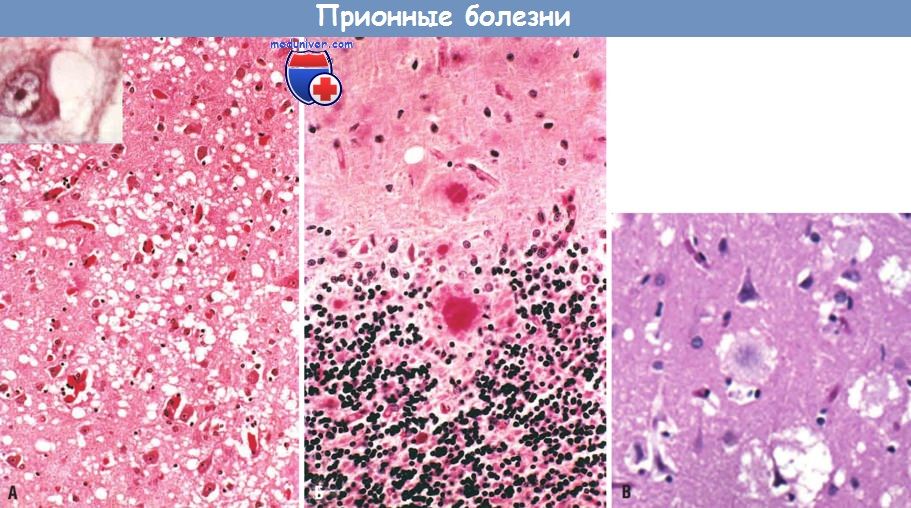 (A) การเสื่อมสภาพคล้ายฟองน้ำในเยื่อหุ้มสมองขนาดใหญ่ซีกโลก สิ่งที่ใส่เข้าไป: เซลล์ประสาทที่มีแวคิวโอล (B) เปลือกสมองน้อยที่มีคูรูโล่ (ปฏิกิริยา PAS) ซึ่งประกอบด้วยมวลรวม PrPsc (B) โล่ในสารเยื่อหุ้มสมองล้อมรอบด้วยเขตการเสื่อมสภาพเป็นรูปทรงฟูด้วยตัวแปรใหม่ของโรค Creutzfeldt-Jakob
การศึกษารูปแบบทางพันธุกรรมของ CJD และเป็นอันตรายถึงชีวิตการนอนไม่หลับของครอบครัวเปิดโอกาสให้นักวิทยาศาสตร์ได้ศึกษาแนวทางของฟีโนไทป์ที่แตกต่างกัน (ความหลากหลายของ "สายพันธุ์") ของโรคพรีออน แม้ว่าโรคทางระบบประสาทอื่น ๆ อีกมากมายเช่นโรคอัลไซเมอร์เส้นโลหิตตีบด้านข้าง amyotrophic และอาการชักกระตุกของฮันติงตันนั้นค่อนข้างคล้ายคลึงกันในฟีโนไทป์ แต่โรคพรีออนรวมถึงอาการทางคลินิกต่างๆ
ฟีโนไทป์- ชุดลักษณะที่มีอยู่ในระยะหนึ่งของการพัฒนาโรค ฟีโนไทป์นั้นถูกสร้างขึ้นบนพื้นฐานของจีโนไทป์
ความแตกต่าง- ความสามารถของสิ่งมีชีวิตบางชนิดที่จะดำรงอยู่ในสภาวะที่มีโครงสร้างภายในต่างกันหรืออยู่ในรูปแบบภายนอกที่แตกต่างกัน
ด้วยโรคพรีออนทางพันธุกรรมฟีโนไทป์โรคจะถูกกำหนดโดยผลรวมของการกลายพันธุ์ที่ทำให้เกิดโรค codon 129 polymorphism และประเภท PrP Sc ความแตกต่าง Codon 129 มีบทบาทคู่ในการทำนายผลของโรค หัวใจสำคัญของความเข้าใจในการเกิดโรคของโรคพรีออนนั้นเป็นความรู้อย่างละเอียดและถูกต้องเกี่ยวกับกระบวนการและสภาวะในร่างกายสำหรับการก่อตัวของ PrPSc อย่างหลีกเลี่ยงไม่ได้ซึ่งนำไปสู่การพัฒนาและการแสดงออกของโรค ความรู้นี้จะช่วยให้คุณพัฒนากลยุทธ์ที่มีเหตุผลและมีประสิทธิภาพสำหรับการแทรกแซงการรักษา
CJD สายพันธุ์ใหม่ - การติดเชื้อโดยการกินเนื้อชิ้นหนึ่ง
ตัวแปรใหม่ของโรค Creutzfeldt–Jakob(nvCJD) ถูกระบุครั้งแรกในปี 1996 การศึกษาต่อมายืนยันสมมติฐานที่ว่ารูปแบบนี้เกี่ยวข้องกับโรคสมองจากโรควัวในสัตว์ชนิดสปองจิฟอร์ม เป็นไปได้มากว่าผู้ป่วยกินเนื้อสัตว์ที่มีพรีออนในสมองวัวทางพยาธิวิทยา
โรคนี้ไม่ต่างจากรูปแบบประปรายมีอายุการติดเชื้อที่ชัดเจน ผู้ป่วยที่เป็นโรค nCJD มักจะแสดงอาการทางจิตเวชด้วย ซึ่งเป็นเหตุผลว่าทำไมบางครั้งจึงถูกวินิจฉัยผิดว่าเป็นโรคทางจิตมากกว่าความผิดปกติทางระบบประสาท สาเหตุที่แท้จริงของอาการทางจิตเวชอยู่ที่ความบกพร่องทางสติปัญญา ความเจ็บปวดอย่างต่อเนื่องในแขนขา ความบกพร่องในความรู้สึกที่เพียงพอ (อาชาหรืออาการผิดปกติ) ความผิดปกติของคำพูดหรือการมองเห็น
ข้อบกพร่องเกิดขึ้นภายใน 6-8 เดือนควบคุมระบบกล้ามเนื้อ แต่ในบางกรณี การพัฒนาของโรคอาจอยู่ได้นานกว่า 18 เดือน ดังนั้นการวินิจฉัยนี้จึงค่อนข้างยากเมื่อสัญญาณแรกของโรคปรากฏขึ้น หากผู้ป่วยประสบกับการเคลื่อนไหวที่ไม่สามารถควบคุมได้ ความน่าจะเป็นของการวินิจฉัยที่ถูกต้องของ nCJD จะเพิ่มขึ้น ต่างจากรูปแบบประปรายซึ่งมีลักษณะเป็นกล้ามเนื้อกระตุกอย่างกะทันหันในระหว่างความตึงเครียด (myoclonus) ในกรณีของรูปแบบใหม่ทั้งดีสโทเนีย (กลุ่มอาการที่กล้ามเนื้อกระตุกเกร็งคงที่เกิดขึ้น) และอาการชักกระตุก (กลุ่มอาการที่มีลักษณะเอาแน่เอานอนไม่ได้กระตุก การเคลื่อนไหวที่ผิดปกติ) เป็นไปได้
ระยะที่ทำให้ถึงตายของรูปแบบใหม่นั้นคล้ายคลึงกับระยะที่ทำให้ถึงตายระยะของโรค Creutzfeldt-Jakob เป็นระยะ ๆ โดยเกิดขึ้นพร้อมกับการสูญเสียการควบคุมกล้ามเนื้ออย่างต่อเนื่อง มักนำไปสู่ภาวะการกลายพันธุ์แบบ akinetic
ภาวะสมองเสื่อมและ CJD: มีคนป่วยและไม่รู้ด้วยซ้ำ
ต่างจากคนอ่อนแอทั่วไปภาวะที่มักใช้เวลาหลายปีในการพัฒนา อาการสมองเสื่อมที่ลุกลามอย่างรวดเร็วอาจเกิดขึ้นภายในเวลาเป็นเดือน สัปดาห์ หรือแม้แต่วัน และนำไปสู่ความตายได้ CJD รูปแบบประปรายคิดเป็น 46.9% ของผู้ป่วยที่ลงทะเบียนทั้งหมดของภาวะสมองเสื่อมที่ก้าวหน้าอย่างรวดเร็ว และรูปแบบทางพันธุกรรมของโรคพรีออนคิดเป็น 13.6% ภาวะสมองเสื่อมส่วนหน้า (FTD), การเสื่อมของคอร์ติโคบาซาล (CBD), โรคอัลไซเมอร์ (AD), ภาวะสมองเสื่อมที่มี Lewy bodies (DLB) และอัมพาตแบบก้าวหน้าคิดเป็น 39% ของทุกกรณี
ตามกฎแล้วจะมีการนำเสนอรูปแบบ CJD ประปรายการรวมกันของภาวะสมองเสื่อมและอาการทางระบบประสาทหรือทางจิตเวช ความผิดปกติของเสี้ยม สมองน้อย และเยื่อหุ้มสมองโฟกัสเป็นเรื่องปกติในผู้ป่วยดังกล่าว ในผู้ป่วย 1 ใน 3 ภาวะสมองเสื่อมตามมาด้วยอาการเหนื่อยล้า ปวดศีรษะ นอนไม่หลับ อาการไม่สบาย น้ำหนักลด ความเจ็บปวด ซึมเศร้า หรือการเปลี่ยนแปลงพฤติกรรม
อาการทางระบบประสาท ได้แก่ ataxiadysesthesia, dementia หรือความผิดปกติของกล้ามเนื้อ (chorea, myoclonus หรือ dystonia) ปรากฏขึ้นในภายหลัง กรณีส่วนใหญ่ของภาวะสมองเสื่อมที่ลุกลามอย่างรวดเร็วโดยไม่มีอาการอื่นๆ ที่เกี่ยวข้อง เกิดขึ้นในผู้สูงอายุเนื่องจากความผิดปกติของระบบเผาผลาญหรือการติดเชื้อเฉียบพลัน (โรคปอดบวมหรือการติดเชื้อทางเดินปัสสาวะ) ดังนั้น ก่อนที่จะเข้ารับการทดสอบในห้องปฏิบัติการ แพทย์จะบ่งชี้ว่าภาวะสมองเสื่อมมีการพัฒนาอย่างรวดเร็วโดยไม่ได้รับการวินิจฉัยที่ชัดเจน คำตัดสินขั้นสุดท้ายจะขึ้นอยู่กับผลการทดสอบและการตรวจโรคจะแตกต่างกันไปขึ้นอยู่กับภาพทางคลินิก EEG สามารถช่วยแยกแยะกิจกรรมการชักในสมอง และช่วยวินิจฉัยภาวะอื่นๆ เช่น CJD
ความก้าวหน้าอย่างรวดเร็วของภาวะสมองเสื่อมในปัจจุบันหนึ่งในปัญหาทางระบบประสาทที่ยากที่สุด การวินิจฉัยแยกโรคถูกนำมาใช้กันอย่างแพร่หลายเพื่อยืนยันการวินิจฉัยขั้นสุดท้ายที่อาจเกี่ยวข้องกับ neurodegenerative, ภูมิต้านทานผิดปกติ, ติดเชื้อและโรคเนื้องอก แม้ว่าจะมีวิธีการอย่างระมัดระวังในการตรวจผู้ป่วย แต่มีผู้ป่วยน้อยรายที่ได้รับการวินิจฉัยว่าเสียชีวิต
นอนไม่หลับครอบครัวร้ายแรง
การนอนไม่หลับของครอบครัวที่ร้ายแรงนั้นเกิดขึ้นได้ยากโรคพรีออนซึ่งทำให้คุณนอนไม่หลับอย่างแท้จริงและทำให้การทำงานของระบบประสาทและจิตใจลดลง โรคนี้มีสองรูปแบบ: ทางพันธุกรรมและประปราย
รูปแบบทางพันธุกรรมมีความเกี่ยวข้องกับการกลายพันธุ์ที่นำไปสู่ไปจนถึงการเปลี่ยนโปรตีน PrP ให้เป็นโปรตีนพรีออน ปรากฏขึ้นเป็นระยะๆ โดยไม่มีข้อกำหนดเบื้องต้นใดๆ โรคนี้แตกต่างจากโรคพรีออนอื่น ๆ ในพื้นที่ที่ได้รับผลกระทบ - การเปลี่ยนแปลงของโปรตีนพรีออนไปเป็นพยาธิสภาพส่วนใหญ่เกิดขึ้นในส่วนหนึ่งของสมอง - ฐานดอกซึ่งเหนือสิ่งอื่นใดมีหน้าที่รับผิดชอบในการนอนหลับ
อายุเฉลี่ยที่เริ่มมีอาการรูปแบบทางพันธุกรรมของการนอนไม่หลับของครอบครัวที่ร้ายแรง - 40 ปี อาการในระยะเริ่มแรก ได้แก่ การล้มและนอนหลับลำบากเล็กน้อย กล้ามเนื้อกระตุก ตะคริว และชา ในระหว่างการนอนหลับ ผู้คนอาจนอนหลับกระสับกระส่าย: ขยับขาและแขน พลิกตัวและพลิกตัว ในที่สุดผู้ป่วยก็หยุดนอน ด้วยเหตุนี้กิจกรรมทางจิตจึงลดลงและการประสานงานของกล้ามเนื้อก็หายไป (ataxia) ผู้ป่วยจะมีความดันโลหิตเพิ่มขึ้น อัตราการเต้นของหัวใจเพิ่มขึ้น และเหงื่อออกมากเกินไป ไม่เหมือนโรคพรีออนอื่นๆ ไม่มีการเสื่อมสภาพของสารในสมองในการนอนไม่หลับของครอบครัวที่ถึงแก่ชีวิต สัญญาณหลักของความเสียหายคือการเสื่อมสภาพของเส้นประสาทและการเกิด gliosis ที่เกิดปฏิกิริยา (การก่อตัวของ "แผลเป็น" บนและในเนื้อเยื่อสมอง) ในนิวเคลียสของฐานดอก รวมถึงการเสื่อมของเส้นประสาทในบริเวณที่ซับซ้อนของนิวเคลียสไขกระดูก oblongata
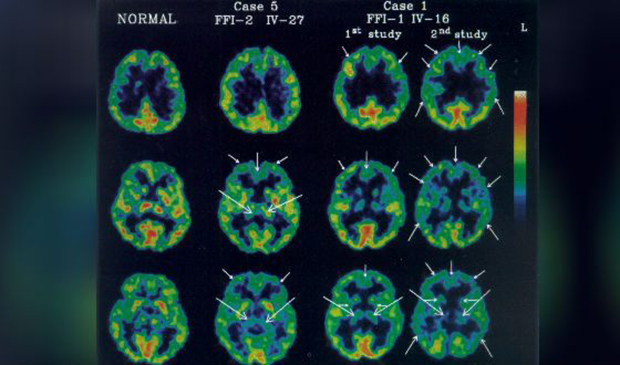 ป่วยด้วยสมองกับโรคนอนไม่หลับครอบครัวร้ายแรง
การวินิจฉัยโรคนอนไม่หลับในครอบครัวที่ถึงแก่ชีวิตรูปแบบทางพันธุกรรมได้รับการยืนยันโดยการทดสอบทางพันธุกรรม ในกรณีเป็นประปราย รูปแบบการนอนหลับและความผิดปกติในฐานดอกสามารถตรวจพบได้ด้วยการตรวจการนอนหลับหลายรูปแบบและการตรวจเอกซเรย์ปล่อยโพซิตรอน (PET) อายุขัยเฉลี่ยตั้งแต่เริ่มมีอาการครั้งแรกคือ 3 ปี ไม่มีการรักษา
สมองเสื่อมที่กำลังคืบหน้าช้า: อาการนานหลายปี
กลุ่มอาการเกอร์สต์มันน์-สเตราส์เลอร์-ไชน์เกอร์คือรูปแบบทางพันธุกรรมที่หายากของโรคสมองจากโรคสปองจิฟอร์มที่ถ่ายทอดได้ ซึ่งอธิบายครั้งแรกโดยนักประสาทวิทยาชาวออสเตรียในปี พ.ศ. 2479 กลุ่มอาการนี้มักปรากฏในช่วงอายุระหว่าง 40 ถึง 50 ปี และเกิดจากการกลายพันธุ์ของยีนโปรตีนพรีออน PRNP บนโครโมโซม 20
ภาพทางคลินิกของโรคนี้คล้ายกับรูปแบบของ CJD ประปราย แต่มันแตกต่างในระยะเวลาและภาวะสมองเสื่อมอย่างช้าๆความก้าวหน้าพร้อมกับอาการอื่น ๆ กลุ่มอาการ Gerstmann-Straussler-Sheinker สามารถอยู่ได้นานหลายเดือนหรือหลายปีซึ่งอายุขัยเฉลี่ยคือ 5 ปี เป็นไปได้ที่จะวินิจฉัยโรคแม้ในระยะเริ่มต้นผ่านการถ่ายภาพด้วยคลื่นสนามแม่เหล็ก MRI จะแสดงการเปลี่ยนแปลงเป็นรูพรุนในเยื่อหุ้มสมองและการแพร่กระจายของเซลล์ glial
เซลล์ Glial หรือ neuroglia- ชุดของเซลล์เสริมของเนื้อเยื่อประสาท คิดเป็นประมาณ 40% ของปริมาตรของระบบประสาทส่วนกลาง จำนวนเซลล์เกลียในสมองจะเท่ากับจำนวนเซลล์ประสาทโดยประมาณ
เซลล์ Glial มีหน้าที่ทั่วไปและในบางส่วนต้นกำเนิด (ยกเว้น - microglia) พวกเขาประกอบด้วย microenvironment เฉพาะสำหรับเซลล์ประสาทให้เงื่อนไขสำหรับการสร้างและการส่งของแรงกระตุ้นเส้นประสาทเช่นเดียวกับการดำเนินการเป็นส่วนหนึ่งของกระบวนการเผาผลาญของเซลล์ประสาทของตัวเอง
การตรวจจับโรคพรีออนก็เพียงพอแล้วต้องใช้แรงงานมากเนื่องจากหากการวินิจฉัยได้รับการยืนยันผู้ป่วยจะไม่สามารถช่วยเหลือได้อีกต่อไปและโรงพยาบาลสูญเสียเงินล้านรูเบิล และสิ่งที่เลวร้ายที่สุดคือคนทุกคนบนโลกมีความเสี่ยง พรีออนจะไม่ไว้ใจใคร ดังนั้นอย่าลองทำการบรรจุหลังจากใส่เกลือแล้ว อย่ากินความกล้าและสมองของวัวและหมูและไปพบแพทย์ตรงเวลา ในที่สุด MRI จะไม่โกหก