Med tillkomsten av internet och fria medier började människor lära sig mer och mer om dödliga sjukdomar -
Vad är prionsjukdom
Prionsjukdomar - de kallas ocksåÖverförbar spongiform encefalopati är en familj av sällsynta, progressiva neurodegenerativa sjukdomar som påverkar både människor och djur. De kännetecknas av:
- lång inkubationsperiod;
- karakteristisk svamplösning av hjärnvävnad associerad med förlusten av neuroner;
- immunsystemets oförmåga att svara på infektion genom att initiera en inflammatorisk process.
Prionsjukdomar påverkar både människor och djur, fortskrider snabbt och leder alltid till döden.
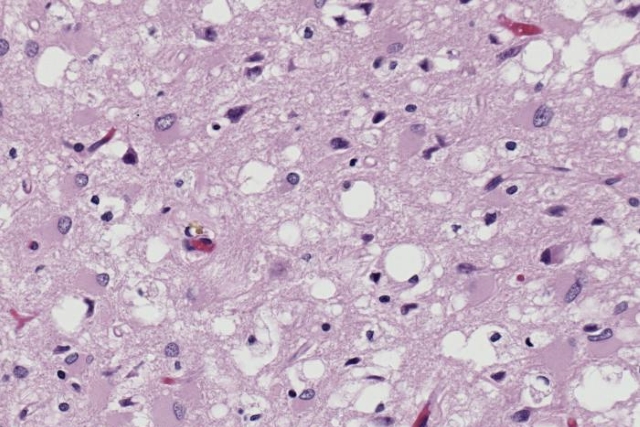 Prions i makroen
Orsaken till sjukdomen är prioner, en typ av protein medonormal tertiär struktur, som inte innehåller nukleinsyror. Termen i sig hänvisar till patologiska patogena medel som kan orsaka onormal veckning av specifika normala cellulära proteiner, som kallas prionproteiner, som oftast finns i hjärnan. Funktionerna hos dessa normala prionproteiner är fortfarande inte helt klarlagda.
Creutzfeldt-Jakob sjukdom— CJD, spastisk pseudoskleros, kortikostriospinalt degenerationssyndrom, transmissibel spongiform encefalopati, galna ko-sjukdom.
Detta är en progressiv degenerativ sjukdomhjärnbarken, basala ganglierna och ryggmärgen. Det anses vara den huvudsakliga manifestationen av spongiform encefalopati (prionsjukdom). Det finns inget botemedel. CJD påverkar människor av alla nationaliteter och raser, män och kvinnor, vuxna och barn.
Prionproteiner- normala proteiner som finns ivarje person. Men det finns vissa grupper av människor som har en genetisk mutation som predisponerar dem för syntes av patogent prionprotein. Prionsjukdomar kan också överföras genom direkt infektion, överföring kan också ske under operation, användning av mänskligt tillväxthormon eller konsumtion av förorenat kött. Denna typ av infektion kallas iatrogen och den förblir i minoritet jämfört med andra former av CJD.
Procentandel av iatrogena fall av Creutzfeldt-Jakobs sjukdom i National CJD Research & Övervakningsenhet med 177 patienter.
- Tillväxthormon (somatotropin) - 53,1% (94 fall).
- Dura mater (inklusive ätande) - 38,9% (69 fall).
- Gonadotropiskt hormon - 2,25% (4 fall).
- Neurokirurgisk instrumentering - 2,25% (4 fall).
- Kornealtransplantation - 1,69% (3 fall).
- Elektroder för stereoelektroencefalografi - 1,12% (2 fall).
- Levertransplantation - 0,56% (1 fall).
Det finns fall av infektion som inte ärklassificeras av någon av de två ovan nämnda skälen, i vilket fall de anses sporadiska, det vill säga de har uppkommit spontant och självständigt på grund av omständigheter oberoende av genetik eller yttre faktorer.
Dr Oybek Turgunhuzhaev, chefanvisningar för neurorehabilitering vid det tvärvetenskapliga rehabiliteringscentrumet (Moskva), säger att den slutliga diagnosen hos en person som misstänker prionsjukdomar är baserad på en bedömning av kliniska tecken och symtom och ett antal stödstudier. Under lång tid var den enda metoden för att bekräfta diagnosen elektroencefalografi. Men eftersom den övergripande känsligheten av denna metod är begränsad ifrågasattes användbarheten av denna studie.
Varför i Ryssland lägger inte denna diagnos
Prionsjukdomar är obotliga, de är oundvikligadödlig. Dessutom är problemet att för att göra en tillförlitlig diagnos är det nödvändigt att utföra en obduktion. All obduktion är en risk för patologen, eftersom det har förekommit fall av iatrogen infektion hos specialister från avlidna patienter.
På beställning av Rospotrebnadzor, det är en personsjuk med prionsjukdom måste anmälas inom två timmar. Samtidigt leder upprättandet av en sådan diagnos, enligt ryska instruktioner, avyttringen av all utrustning som patienten var i kontakt med. Det är därför som Medusa berättade om en av patienterna med CJD sa alla kliniker att de inte hade utrustningen att observera sådana patienter. Det är faktiskt bara ett sätt att inte förlora miljontals rubel, till och med skrapa en MR-maskin. Om det handlade om hundratals diagnoser av prionsjuka (till exempel i USA registreras 300 fall årligen, eventuellt mer), då skulle det handla om att förlora miljarder rubel för ryska sjukhus och budgeten. Det är därför diagnosen inte är officiellt gjord, läkare vill inte prata om det, eftersom det inte finns någon officiell order att en diagnos inte kan göras. Som ett resultat visar det sig att det finns en sjukdom, det finns döden, och det finns inga orsaker till släktingar och döende människor.
Ingen kommer att berätta för dem att troligen släktingarredan infekterad. Ingen kommer att säga att man inte kan försöka råhakat kött eller äta rå kött, särskilt hjärnor. Också, eftersom en diagnos inte är gjord, är det möjligt att oavsiktligt transplantera en patients organ med en prions sjukdom och därigenom infektera en annan person. Det kan också ske genom ett kirurgiskt instrument (det fanns sådana fall, mer om detta nedan).
När vi frågade åtminstone någon att berätta omprionsjukdomar var nästan ingen redo att tala öppet. Så vi pratade anonymt med en neurolog på ett av de största sjukhusen i Moskva. "Det finns två problem med prioner. För det första, för att göra en tillförlitlig diagnos är det nödvändigt att utföra en obduktion. Även om det är formellt (enligt ryska riktlinjer, till exempel), kan obduktion utföras, om än under särskilda förhållanden. All obduktion är naturligtvis en extra risk för patologer, eftersom fall av patologer som blivit smittade från avlidna patienter har beskrivits. ingen vill överföra risken till dem.
För det andra, eftersom prioninfektioner är svåraflödande, obotliga sjukdomar (om än med ett ganska komplicerat sätt att överföra), i vårt land är ganska darn komplicerade lagar för registrering och hantering av sådana patienter; fall måste rapporteras vid detektering inom nästan två timmar, efter diagnos, är det nödvändigt att utföra destruktion av en del av dyr utrustning som, som det kan visa sig, inte ens ligger bredvid patienten, omförlägga dokument och så vidare.
Något ledsen, men ändå sannerligt, faktum är att den korrekta diagnosen inte spelar någon roll för patienten. Det finns fortfarande ingen bot. "
Creutzfeldt-Jakob sjukdom
Creutzfeldt-Jakobs sjukdom (CJD) är enav typerna av prionsjukdomar. Det är en snabbt progressiv, dödlig neurodegenerativ sjukdom som tros orsakas av en onormal isoform av prionproteinet. CJD förekommer över hela världen och statistik uppskattar att 1 av en miljon människor är drabbade världen över.
Prionsjukdomar går inte på samma sätt.scenario, kan människor som lider av samma prionskada skilja sig från epidemiologi och patogenes. Creutzfeldt-Jakobs sjukdom är uppdelad i flera typer.
Sporadisk form - öm från mutation, hosta, upplever huvudvärk och minnesförlopp
Sporadisk Creutzfeldt-Jakobs sjukdom (SCAN) -Den vanligaste typen av överförbar spongiform encefalopati hos människor, som står för cirka 85% av fallen av registrerade sjukdomar av prion natur. SBCYA har en mycket snabb kurs av sjukdomen - den genomsnittliga livslängden efter symptomstart är bara sex månader. Mer än 90% av patienterna dör inom ett år efter symptomstart. Toppincidensen förekommer hos äldre 60-70 år, i andra åldersgrupper sker det mycket mindre ofta. En av hypoteserna av ursprunget för SCDM är uppfattningen att detta är en spontan neurodegenerativ sjukdom som härrör från en somatisk mutation av PRNP-genen eller en oavsiktlig strukturändring i PrP-proteinet, vilket medför bildning av PrPSc2. Epidemiologiska studier avslöjade inte en koppling mellan den sporadiska formen av CJD och miljöfaktorer.
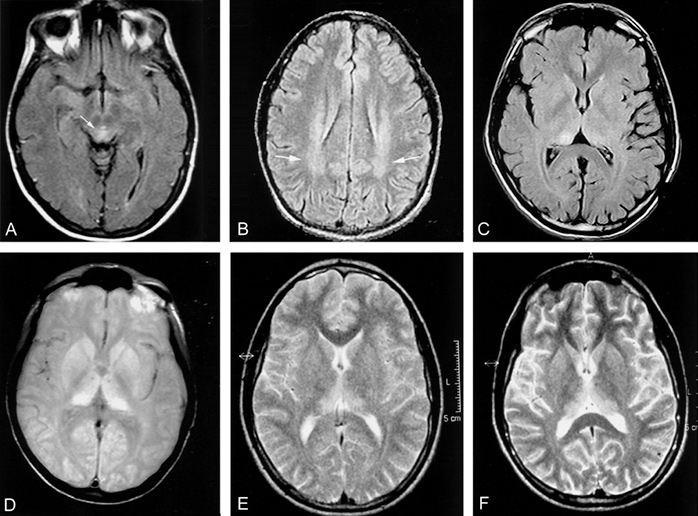 Snapshot mrt patient CJD
De första symptomen på SCAD är vanligtvis ospecificerade: huvudvärk, illamående, hosta, yrsel och förändringar i beteende, humör eller minne försvinner. För att bekräfta diagnosen måste tiden gå för att andra skäl ska förefalla föreslå prion natur. De klassiska kliniska tecknen med CJD är:
- snabb nedgång i kognitiva förmågor;
- ataxi (kränkning av samordningen av rörelsen hos olika muskler);
- myoklonus (snabba plötsliga sammandragningar av individuella muskler), som slutar i akinetisk mutism (hämning av alla motoriska funktioner, förutom ögonglobernas fixerande rörelser).
Den slutliga diagnosen beror på utvärdering av kliniska manifestationer och laboratorietestresultat.
Aketisk Mutism- ett tillstånd där patienter slutarflytta och följ målet med ögonen, med undantag för ögonens reaktion på stimuli eller långvarig fixering av blicken, deras muskler drar sig periodvis snabbt ihop av sig själva eller under påverkan av yttre faktorer. Patienter lider av inkontinens och avger inga ljud eller bara oartikulerade ljud. Om sväljningen kvarstår, kan patienter leva i detta tillstånd i flera veckor, till och med år med andra gynnsamma faktorer, få näring intravenöst eller genom en sond. I den sporadiska formen av CJD når patienter detta tillstånd under de första veckorna av sjukdomen. I de snabbaste scenarierna når 10 % av patienterna detta tillstånd inom ett år.
Under lång tid det mest informativa sättetdiagnos utfördes av diffusion-tensor MR. Denna metod är den mest tillgängliga, relativt icke-invasiva och effektiv för tidiga förändringar i hjärnbarken. SBKYa kan detekteras genom markörer i nasala slemhinnor, cerebrospinalvätska, urin eller blod, men dessa test ger ofta falska positiva resultat - protein 14.3.3 är inte specifikt utan att en samtidig klinisk bild utvisar. Proteinogrammet är en ny optimal metod för att diagnostisera SCD, eftersom det är den mest känsliga för alla ovanstående.
Proteiner 14-3-3- en familj av regulatoriska molekyler hittadesi alla eukaryoter. De binder till en mängd andra proteiner, reglerar deras funktioner och påverkar därigenom många processer, inklusive cellcykelreglering, metabol kontroll, apoptos och kontroll av gentranskription. De upptäcktes för mer än 40 år sedan under den systematiska klassificeringen av proteiner i nervvävnad, där deras innehåll överstiger 1% av alla proteiner. Hittills har mer än 300 olika målproteiner som kan interagera med 14-3-3 beskrivits.
proteinogramma- en studie som studerar det kvantitativa förhållandet mellan proteinsorter i blodet. Begreppet totalprotein omfattar alla möjliga proteiner, trots deras skillnader i struktur och funktion.
Ärftlig form av Creutzfeldt-Jakobs sjukdomoch dödlig familjel sömnlöshet i samband med genetiska mutationer utgör endast 10% av alla fall av prionsjukdomar. Många studier tyder på att den allmänna vägen i patogenesen hos en sjukdom kan vara gemensam för både sporadiska och ärftliga former av prionsjukdom, förutom att i det första fallet sker proteintransformation utan deltagande av några faktorer och inte förutbestäms av närvaron av mutation i generna.
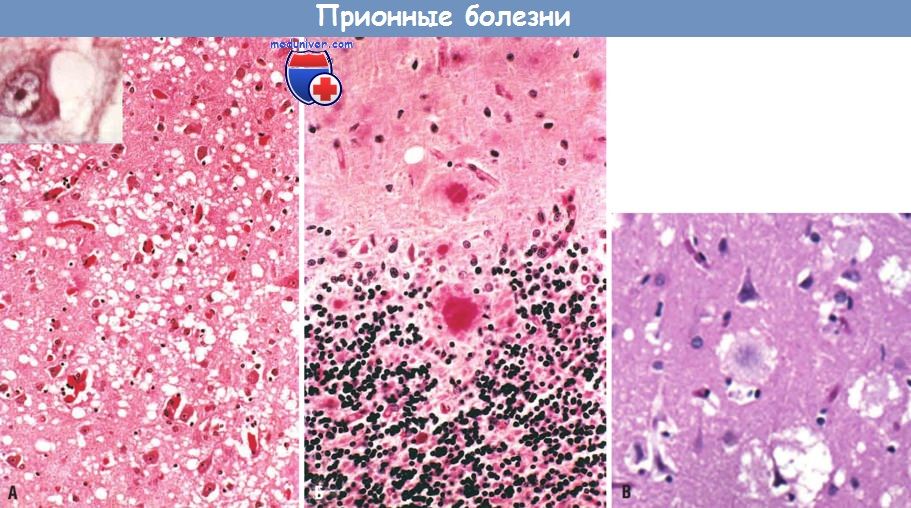 (A) Svampliknande degenerering i stora cortexenhemisfärer. Inset: neuroner innehållande vakuoler. (B) Hjärnbarken med kuru-plack (PAS-reaktion), som består av PrPsc-aggregat. (B) Plåster i kortikal substans, omgiven av en svampformad degenerationszon, med en ny variant av Creutzfeldt-Jakobs sjukdom.
Studier av ärftliga former av CJD och dödligfamilje sömnlöshet gav forskare möjlighet att studera fenotypisk heterogenitet (en mängd olika "stammar") av prionsjukdom. Även om många andra neurodegenerativa sjukdomar, såsom Alzheimers sjukdom, amyotrofisk lateralskleros och Huntingtons chorea, är ganska lika i fenotyp, innehåller prionsjukdom många kliniskt olika symtom.
fenotyp- en uppsättning egenskaper som är inneboende i ett visst stadium av sjukdomsutvecklingen. Fenotypen bildas på basis av genotypen.
polymorfism- vissa organismers förmåga att existera i tillstånd med olika inre strukturer eller i olika yttre former.
Med ärftlig prionsjukdom, fenotypsjukdomar kommer att bestämmas av den kombinerade effekten av patogena mutationer, kodon 129 polymorfism och PrP Sc-typ. Codon 129 polymorfism spelar en dubbel roll för att förutsäga resultatet av en sjukdom. Centralt för förståelsen av patogenesen av prionsjukdom är en detaljerad och noggrann kunskap om processer och betingelser in vivo för bildning av PrPSc, vilket oundvikligen leder till sjukdomens utveckling och uttryck. Denna kunskap kommer att ge dig möjlighet att utveckla en rationell och effektiv strategi för terapeutisk ingrepp.
Ny variant av CJD - att bli smittad genom att äta en bit kött
Ny variant av Creutzfeldt-Jakobs sjukdom(nvCJD) identifierades första gången 1996. Efterföljande studier bekräftade hypotesen att denna form är associerad med bovin spongiform encefalopati. Troligtvis åt patienterna kött som innehöll patologiska prioner från kohjärnan.
Till skillnad från den sporadiska formen gör sjukdomen det intehar en tydlig infektionsålder. Patienter med nCJD uppvisar ofta också psykiatriska symtom, varför det ibland feldiagnostiseras som en psykisk störning snarare än en neurologisk störning. Den sanna orsaken till psykiatriska symtom ligger i kognitiv funktionsnedsättning, konstant smärta i armar och ben, störningar i tillräckligheten av förnimmelser (parestesi eller dysestesi), tal- eller synstörningar.
Defekter utvecklas inom 6–8 månaderkontroll av muskelsystemet, men i vissa fall kan utvecklingen av sjukdomen vara mer än 18 månader. Därför är denna diagnos ganska svår att göra när de första tecknen på sjukdomen uppträder. Om patienten upplever okontrollerade rörelser ökar sannolikheten för en korrekt diagnos av nCJD. Till skillnad från den sporadiska formen, som kännetecknas av plötsliga muskelspasmer under spänningar (myoklonus), i fallet med den nya formen, både dystoni (ett syndrom där konstant krampaktig muskelkontraktion inträffar) och chorea (ett syndrom som kännetecknas av oregelbunden, ryckig, oregelbundna rörelser) är möjliga. .
Det dödliga stadiet i den nya formen liknar det dödligaEtt stadium av sporadisk Creutzfeldt-Jakobs sjukdom, den inträffar med en progressiv förlust av muskelkontroll, vilket ofta leder till ett tillstånd av akinetisk mutism.
Demens och CJD: någon är sjuk och vet inte ens om det
Till skillnad från de vanligare svagsinnadeTillstånd som vanligtvis tar år att utveckla, snabbt fortskridande demens kan utvecklas under månader, veckor eller till och med dagar och leda till döden. Den sporadiska formen av CJD står för 46,9 % av alla registrerade fall av snabbt fortskridande demens, och den genetiska formen av prionsjukdomar står för 13,6 %. Frontotemporal demens (FTD), kortikobasal degeneration (CBD), Alzheimers sjukdom (AD), demens med Lewy-kroppar (DLB) och progressiv förlamning står för 39 % av alla fall.
Som regel presenteras den sporadiska formen av CJDen kombination av demens och neurodegenerativa eller psykiatriska symtom. Pyramidal, cerebellär och fokal kortikal dysfunktion är vanliga hos sådana patienter. Hos en tredjedel av patienterna föregås demens av klagomål om trötthet, huvudvärk, sömnstörningar, sjukdomskänsla, viktminskning, smärta, depression eller beteendeförändringar.
Neurologiska symtom, inklusive ataxi,dysestesi, demens eller muskelstörningar (chorea, myoklonus eller dystoni) dyker upp senare. De flesta fall av snabbt fortskridande demens utan andra associerade symtom inträffar hos äldre personer på grund av metabola störningar eller akuta infektioner (lunginflammation eller urinvägsinfektioner). Därför, innan de genomgår laboratorietester, indikerar läkare i första hand snabbt fortskridande demens utan en tydlig diagnos. Den slutliga domen kommer att bero på resultaten av tester och undersökningar, sjukdomar kommer att skilja sig beroende på den kliniska bilden. Ett EEG kan hjälpa till att utesluta anfallsaktivitet i hjärnan och hjälpa till att diagnostisera andra tillstånd som CJD.
Snabba framskridande demens närvarandeett av de svåraste neurologiska problemen. Differentiell diagnos används i stor utsträckning för att bekräfta definitiva diagnoser som kan relatera till neurodegenerativa, autoimmuna, infektiösa och neoplastiska sjukdomar. Även med ett så noggrant tillvägagångssätt vid patientundersökningen diagnostiseras en liten procentandel av fallen efter döden.
Dödlig familjs sömnlöshet
Fatal familjär sömnlöshet är sällsyntprionsjukan, som bokstavligen berövar dig sömn och leder till en minskning av alla neuromotoriska och mentala funktioner. Det finns två former av denna sjukdom: genetisk och sporadisk.
Den genetiska formen är associerad med en mutation som leder tilltill omvandlingen av PrP-proteinet till ett prionprotein. Sporadisk dyker upp spontant, utan några förutsättningar. Denna sjukdom skiljer sig från andra prionsjukdomar inom skadeområdet - omvandlingen av prionproteiner till patologiska sker huvudsakligen i en del av hjärnan - thalamus, som bland annat är ansvarig för sömnen.
Medelålder för debut av symtomgenetisk form av dödlig familjär sömnlöshet - 40 år. Tidiga symtom inkluderar mindre svårigheter att falla och sova, muskelryckningar, kramper och domningar. Under sömnen kan människor sova oroligt: röra ben och armar, kasta och vända sig. Så småningom slutar patienterna att sova. På grund av detta minskar den mentala aktiviteten och muskelkoordinationen förloras (ataxi). Patienter upplever ökat blodtryck, ökad hjärtfrekvens och överdriven svettning. Till skillnad från andra prionsjukdomar finns det ingen spongiform degeneration av hjärnsubstansen vid dödlig familjär sömnlöshet. De huvudsakliga tecknen på skada är neuronal degeneration och reaktiv glios (bildning av "ärr" på och i hjärnvävnad) i thalamus kärnor, såväl som neuronal degeneration i komplexet av medulla oblongata kärnor.
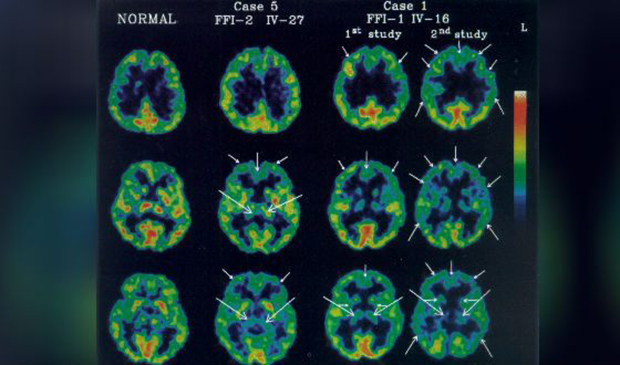 Hjärnsjuka med dödlig familjesömhet
Diagnos av fatal familjär sömnlöshet igenetisk form bekräftas genom genetisk testning. I sporadiska fall kan störningar i sömnmönster och avvikelser i thalamus upptäckas genom polysomnografi och positronemissionstomografi (PET). Den genomsnittliga livslängden från början av de första symtomen på sjukdomen är 3 år, det finns ingen behandling.
Långsam utveckling av demens: symptom över flera år
Gerstmann-Straussler-Scheinkers syndrom ären sällsynt genetisk form av transmissibel spongiform encefalopati, som först beskrevs av österrikiska neurologer 1936. Syndromet uppträder oftast mellan 40 och 50 år och orsakas av mutationer i PRNP prionproteingener på kromosom 20.
Den kliniska bilden av syndromet liknarsporadisk form av CJD, men det skiljer sig i varaktighet och långsamt progressiv demens tillsammans med andra symtom. Gerstmann-Straussler-Sheinkers syndrom kan vara i flera månader eller flera år, den genomsnittliga livslängden är 5 år. Det är möjligt att diagnostisera sjukdomen även i tidiga skeden genom magnetisk resonansbildning. MR visar svampiga förändringar i cortex och proliferation av glialceller.
Glialceller eller neuroglia- en samling hjälpceller i nervvävnaden. Utgör cirka 40% av volymen av det centrala nervsystemet. Antalet gliaceller i hjärnan är ungefär lika med antalet neuroner.
Glialceller har gemensamma funktioner och, delvis,Ursprung (undantag - Microglia). De utgör en specifik mikromiljö för neuroner, vilket ger förutsättningar för generering och överföring av nervimpulser, liksom att utföra en del av de metaboliska processerna i själva nervsystemet.
Detekterar prionsjukdomar är tillräckligtarbetsintensiv, med tanke på att om diagnosen är bekräftad, kan patienten inte längre hjälpa till, och sjukhus förlorar miljontals rubel. Och det värsta är att alla människor på jorden är i fara. Prions kommer inte att spara någon. Försök därför inte packningen efter det att den har saltats. Ät inte mage och hjärnor hos kor och grisar och besök läkaren i tid. Till sist kommer en MR inte att ligga.